Laboratoire d'essais et conseil · Granges-Paccot

Réserver un appel

Dispositifs médicaux

ISO 13485

L'ISO 13485 est la norme de référence du système de management de la qualité des fabricants de dispositifs médicaux : conception maîtrisée, procédés validés, traçabilité, réclamations, exigences réglementaires. Säfeli vous aide à mettre en place votre système, réalise vos audits internes et vous prépare aux audits de l'organisme de certification et de l'organisme notifié.

Édition en vigueur, confirmée
2016
Norme harmonisée, avec l’IVDR
MDR
SGQ exigé dès la classe I
Classe I
Référence de la FDA depuis février 2026
QMSR

Spécificités

Ce qui distingue l'ISO 13485

L'ISO 13485 repose sur l'ancienne structure de l'ISO 9001 et y ajoute ce qu'exige la sécurité des dispositifs médicaux.

  • Exigences réglementaires

    Le système intègre les exigences réglementaires applicables à vos dispositifs, à chaque étape.

    ISO 13485:2016, 4.1
  • Dossier du dispositif

    Pour chaque type ou famille : description, usage prévu, étiquetage, notice, spécifications, procédures.

    4.2.3
  • Maîtrise de la conception

    Planification, revues, vérification, validation, transfert en production et dossier de conception.

    7.3
  • Validation des procédés

    Procédés dont le résultat ne peut pas être vérifié après coup, stérilisation, barrière stérile.

    7.5.6 et 7.5.7
  • Identification et traçabilité

    Identification unique des dispositifs (IUD) et traçabilité renforcée pour les implantables.

    7.5.8 et 7.5.9
  • Réclamations et notification

    Traitement des réclamations, décision de notifier les autorités, enregistrements.

    8.2.2 et 8.2.3
  • Actions préventives

    Une procédure documentée pour les actions préventives, en plus des actions correctives.

    8.5.3
  • Audits internes

    À intervalles planifiés, et les auditeurs n’auditent pas leur propre travail.

    8.2.4

Pour qui

Pour qui

  • Start-up medtech

    Un premier système, proportionné, avant les essais cliniques et le marquage CE.

  • Fabricants établis

    Audits internes, préparation des audits de surveillance.

  • Sous-traitants

    Usinage, électronique, emballage : les exigences de vos clients medtech.

  • Logiciel dispositif médical

    Un système qualité adapté au développement logiciel.

Nos prestations

Un système qualité medtech, pas à pas

Un accompagnement proportionné à la taille de votre entreprise et à la classe de vos dispositifs.

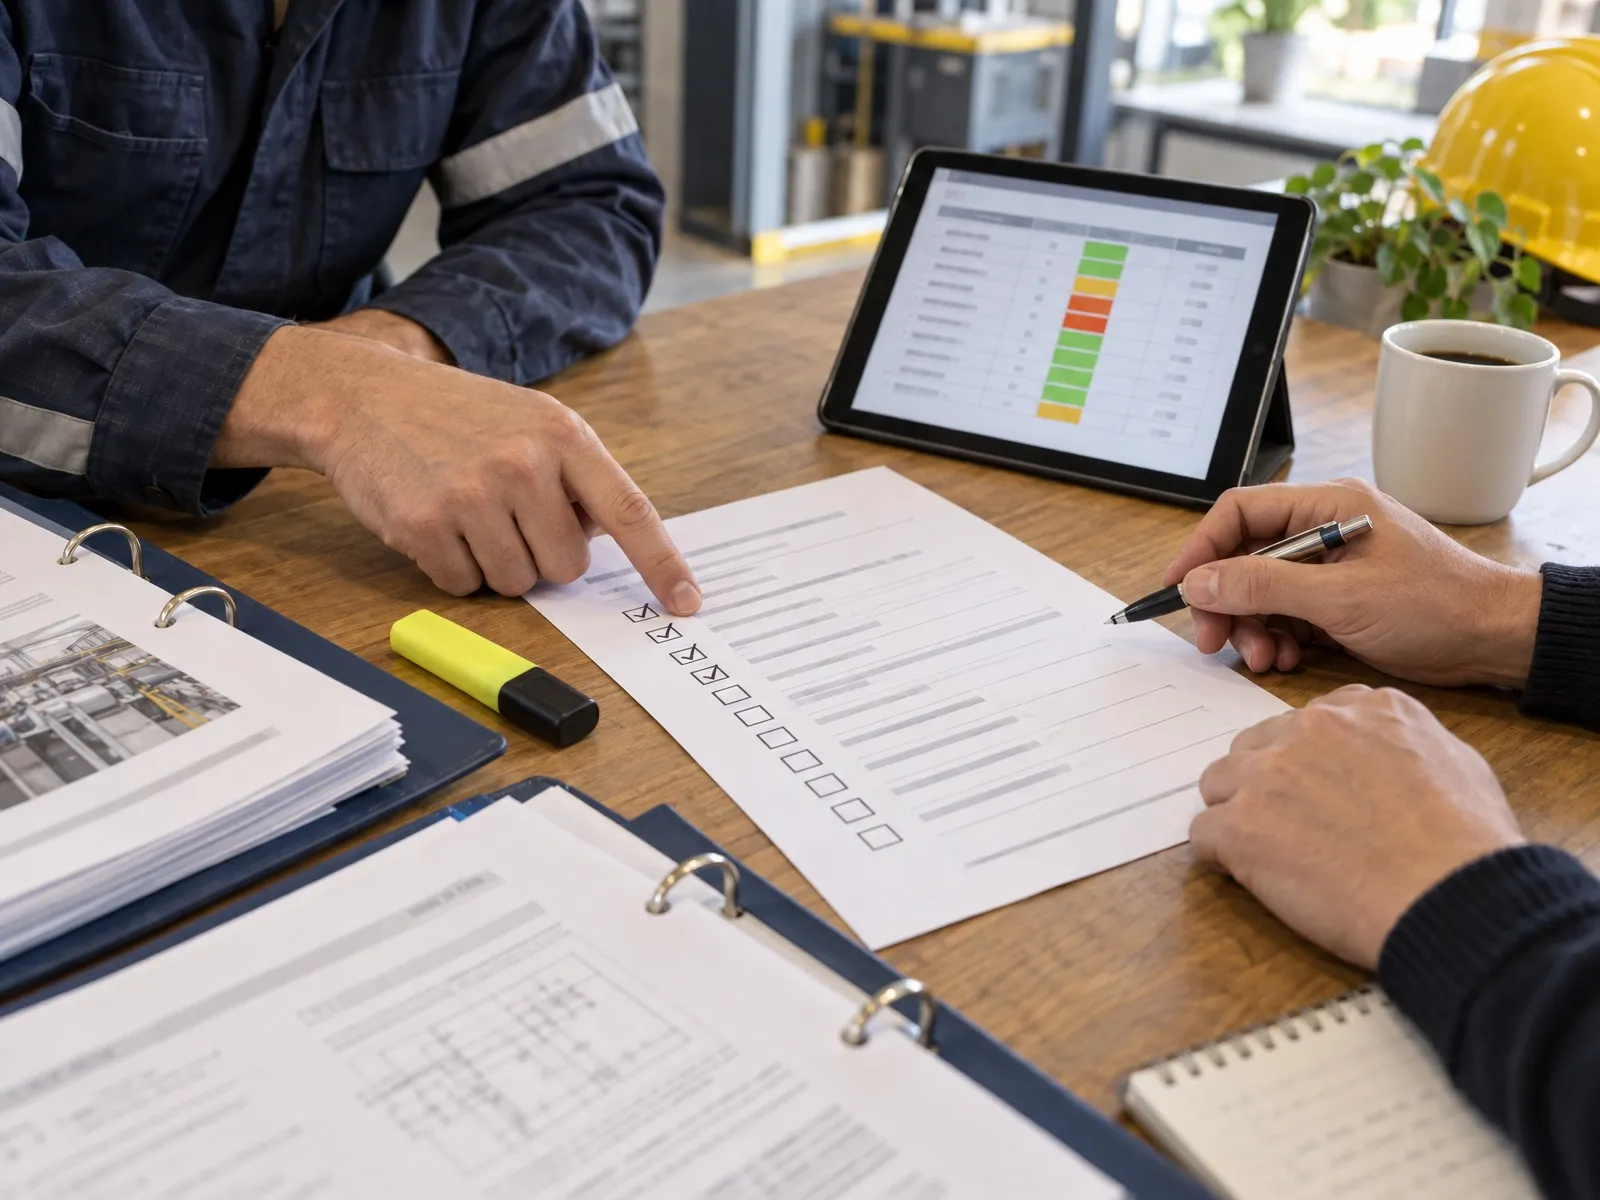
Liste d’exigences cochée, tablette avec un tableau de statuts, classeurs ouverts
Analyse des écarts

Où en êtes-vous ?

Nous comparons vos pratiques aux exigences de l'ISO 13485 et de l'article 10 du MDR, définissons le domaine d'application et les exigences non applicables, et établissons une feuille de route réaliste.

Ce que vous recevez

  • Analyse des écarts ISO 13485 et MDR
  • Domaine d’application
  • Feuille de route

Références

  • ISO 13485:2016
  • MDR, art. 10, par. 9
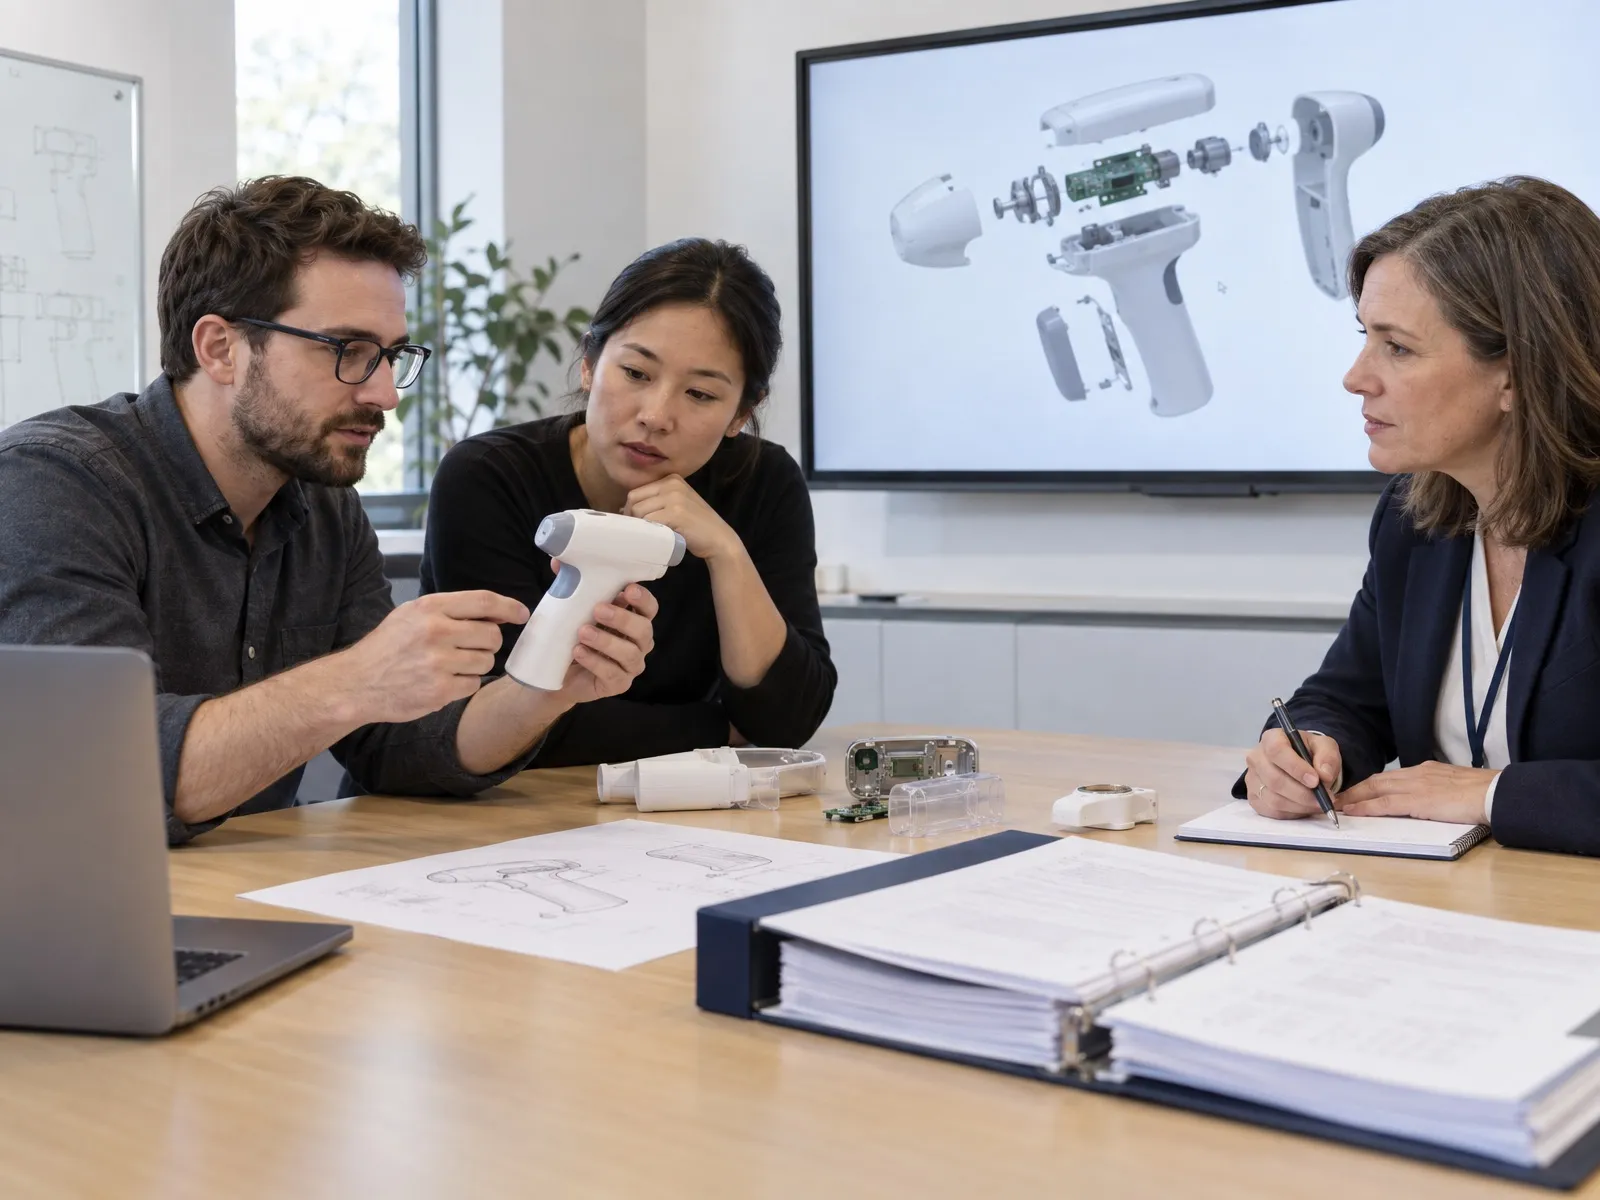
Revue de conception d’un dispositif médical portable avec un prototype et une vue éclatée à l’écran
Conception

Conception et dossier du dispositif

Planification, données d'entrée, revues, vérification et validation, transfert en production, gestion des risques selon l'ISO 14971 : nous structurons votre processus de conception et le dossier qui le prouve.

Ce que vous recevez

  • Procédure de conception
  • Dossier de conception et du dispositif
  • Lien avec la gestion des risques

Références

  • ISO 13485:2016, 4.2.3 et 7.3
  • ISO 14971:2019
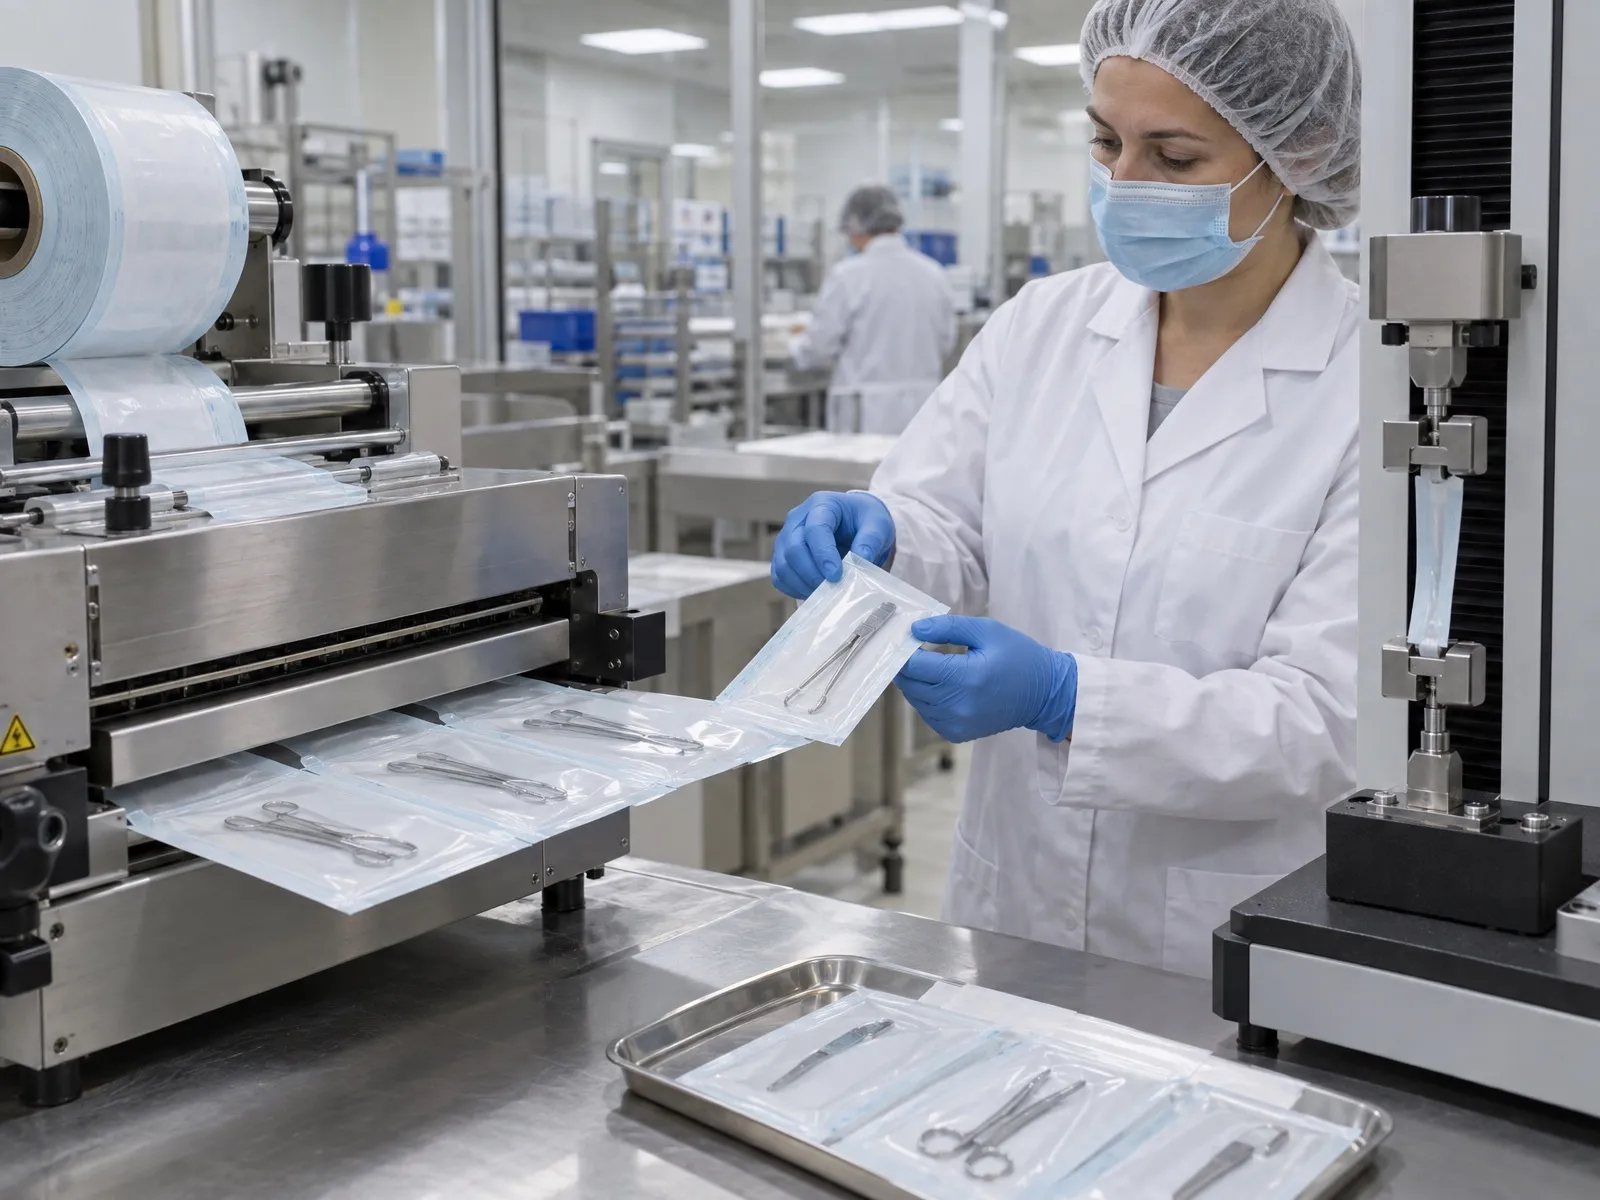
Scellage de sachets stériles et essai de pelage sur une machine de traction
Production

Procédés validés et traçabilité

Validation des procédés dont le résultat ne peut pas être vérifié après coup, comme le scellage ou le collage, maîtrise des fournisseurs, identification unique des dispositifs et traçabilité : nous mettons en place ce que l'auditeur vérifiera en atelier.

Ce que vous recevez

  • Plans et rapports de validation
  • Maîtrise des fournisseurs
  • Identification et traçabilité

Références

  • ISO 13485:2016, 7.4 et 7.5
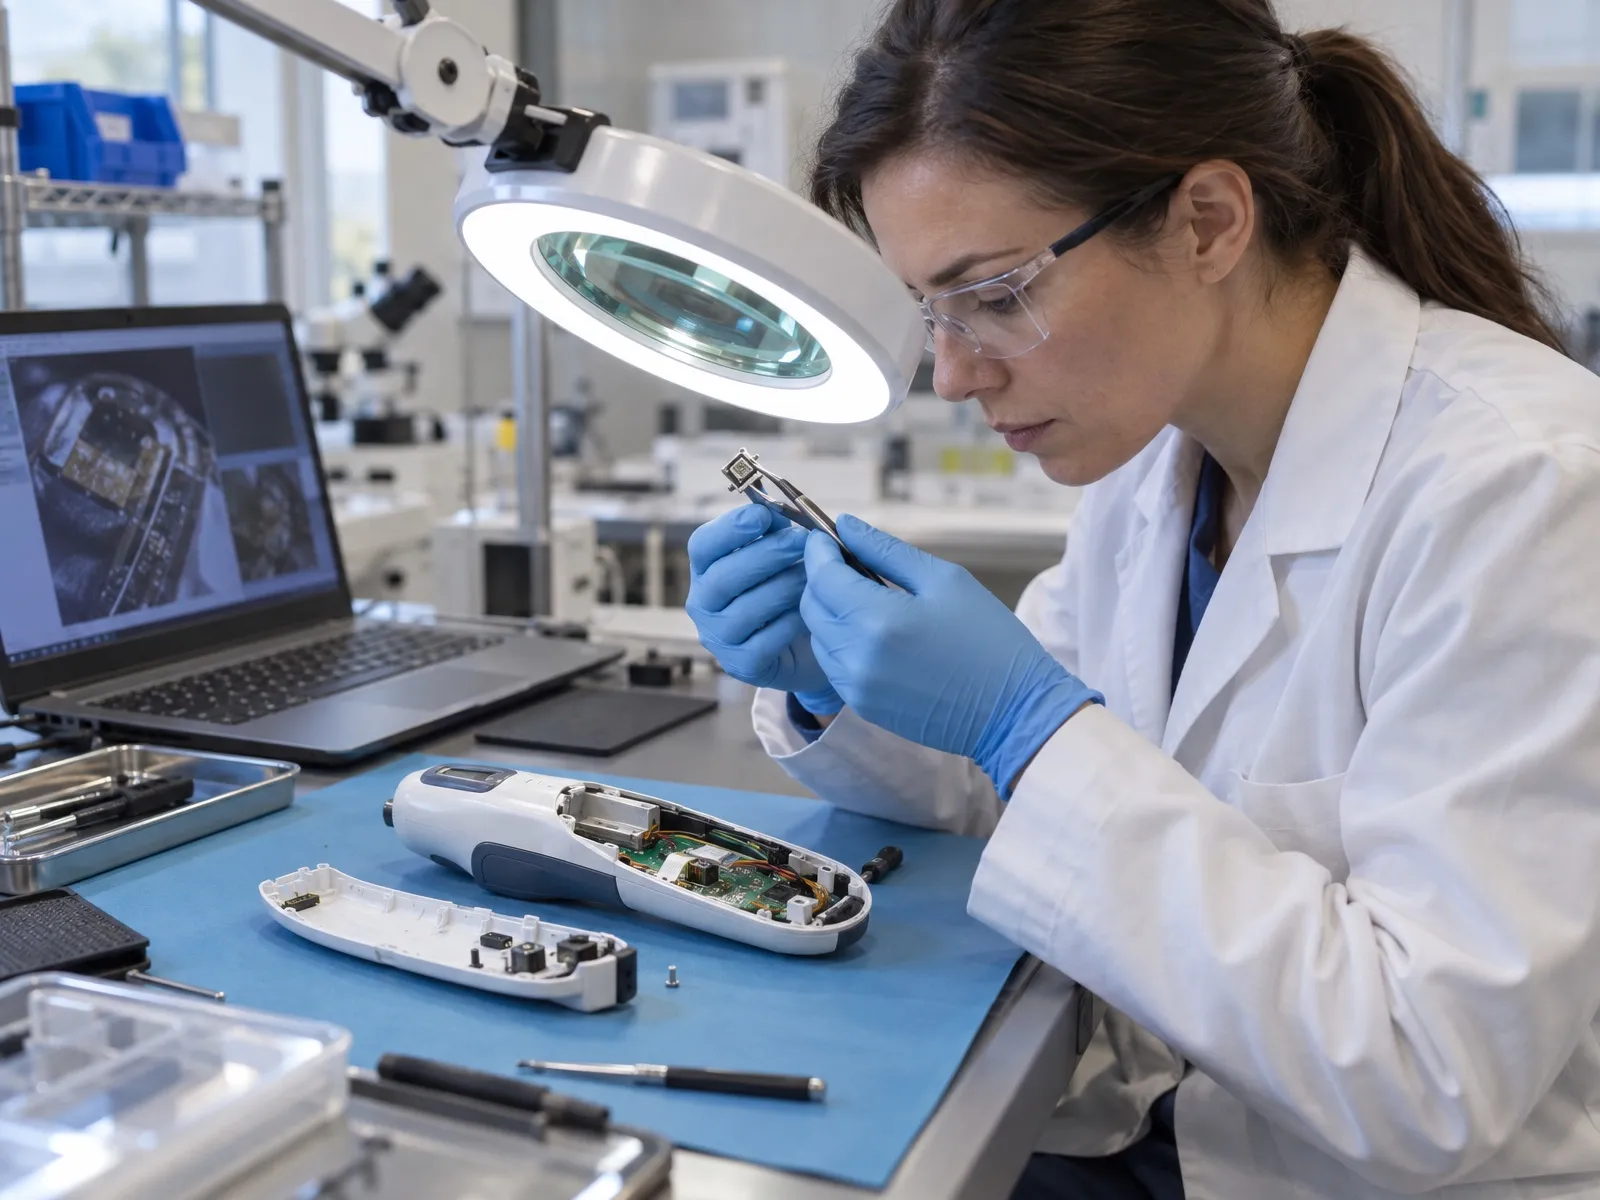
Ingénieure qualité examinant à la loupe un dispositif médical retourné, ouvert sur un établi
Après la mise sur le marché

Réclamations, vigilance et actions

Traitement des réclamations, décision de notifier les autorités, actions correctives et préventives, retour d'information du marché : nous relions ces processus aux obligations de surveillance après commercialisation et de vigilance du MDR.

Ce que vous recevez

  • Processus réclamations et vigilance
  • CAPA
  • Surveillance après commercialisation

Références

  • ISO 13485:2016, 8.2 et 8.5
  • MDR, art. 83 à 92
Réunion d’ouverture d’un audit autour d’une table, classeurs et ordinateur portable
Audits

Audits internes et préparation aux audits

Nous réalisons vos audits internes et vos audits fournisseurs, préparons la revue de direction et vous accompagnons pendant les audits de l'organisme de certification ou de l'organisme notifié, choisi par vous.

Ce que vous recevez

  • Audits internes
  • Audits fournisseurs
  • Accompagnement pendant les audits

Références

  • ISO 13485:2016, 8.2.4
  • ISO 19011:2026
Nos audits internes

Et aussi

Réglementation

ISO 13485 et réglementation

Le règlement européen sur les dispositifs médicaux impose un système de gestion de la qualité à tout fabricant ; l'ISO 13485 est le moyen usuel d'y répondre, en Europe comme aux États-Unis.

  • SGQ obligatoire

    Tout fabricant établit, documente, applique et améliore en permanence un système de gestion de la qualité proportionné à la classe de risque.

    Règlement (UE) 2017/745, art. 10, par. 9
  • Classe I aussi

    Sans organisme notifié, sauf pour les dispositifs stériles, de mesurage ou chirurgicaux réutilisables, mais avec un SGQ.

    Art. 52, par. 7, et art. 10, par. 9
  • Classes IIa à III

    Le SGQ est évalué puis surveillé par un organisme notifié, au moins tous les douze mois.

    Annexe IX, sections 2 et 3.3
  • Norme harmonisée

    L’EN ISO 13485 donne une présomption de conformité pour les exigences qu’elle couvre ; elle n’est pas imposée.

    Art. 8 ; décision d’exécution (UE) 2021/1182
  • États-Unis

    Le règlement QMSR de la FDA incorpore l’ISO 13485:2016 par référence et s’applique depuis le 2 février 2026.

    21 CFR Part 820
  • MDSAP

    Un audit unique reconnu par l’Australie, le Brésil, le Canada, le Japon et les États-Unis.

    Programme MDSAP

Sources : règlement (UE) 2017/745 ; décision d'exécution (UE) 2021/1182 ; FDA, QMSR et MDSAP.

Normes

Normes et statut au Journal officiel

Les normes du système qualité et de la gestion des risques sont harmonisées au titre du MDR ; celles du logiciel et de l’aptitude à l’utilisation ne le sont pas.

RôleNormeObjet
Système qualitéEN ISO 13485:2016+A11:2021Harmonisée au titre du MDR et de l’IVDR, avec le corrigendum AC:2018
RisquesEN ISO 14971:2019+A11:2021Gestion des risques, harmonisée au titre du MDR et de l’IVDR
RisquesISO/TR 24971:2020Guide d’application de l’ISO 14971, en révision
LogicielIEC 62304:2006+A1:2015Cycle de vie du logiciel, non harmonisée au titre du MDR
UtilisationIEC 62366-1:2015+A1:2020Ingénierie de l’aptitude à l’utilisation, non harmonisée au titre du MDR
AuditISO 19011:2026Lignes directrices pour l’audit des systèmes de management
GuideISO/TS 23485Guide d’application de l’ISO 13485, en préparation

État au 5 octobre 2026 : décisions d'exécution (UE) 2021/1182 (MDR) et 2021/1195 (IVDR), consolidées au 17 juin 2026.

Notre méthode

Votre projet ISO 13485 en quatre étapes

  1. Appel de découverte

    Vos dispositifs, leur classe, vos marchés et votre calendrier. 30 minutes.

  2. Analyse des écarts

    ISO 13485 et MDR, domaine d’application, feuille de route.

  3. Mise en place

    Processus, dossiers, validations, formation.

  4. Audits

    Audit interne, revue de direction, audits de certification.

Marché suisse

ISO 13485 et dispositifs médicaux en Suisse

L'ordonnance sur les dispositifs médicaux (ODim) renvoie à l'article 10 du MDR pour le système de gestion de la qualité : les exigences sont les mêmes qu'en Europe, et les normes désignées par Swissmedic donnent la présomption de conformité.

Le chapitre de l'accord de reconnaissance mutuelle Suisse–UE sur les dispositifs médicaux n'a pas été mis à jour. Un fabricant sans siège en Suisse doit donc désigner un mandataire suisse ; les certificats des organismes notifiés européens sont reconnus en Suisse ; et les dispositifs mis sur le marché à partir du 1er juillet 2026 doivent être enregistrés auprès de Swissmedic au plus tard le 31 décembre 2026.

Sources : ODim, RS 812.213 (état au 1er juillet 2026), art. 6, 13, 25, 50, 51 et 108 ; OFSP, législation sur les dispositifs médicaux.

Questions fréquentes

Questions fréquentes sur l’ISO 13485

Votre projet soulève une question particulière ? Posez-la directement à un consultant.

Réserver un appel
L’ISO 13485 est-elle obligatoire ?

Ce qui est obligatoire, c'est un système de gestion de la qualité, pour tout fabricant de dispositifs médicaux, classe I comprise. L'EN ISO 13485, harmonisée au titre du MDR et de l'IVDR, est le moyen usuel de démontrer qu'il est conforme, sans être imposée.

Sources : Règlement (UE) 2017/745, art. 8 et 10, par. 9 ; décisions d’exécution (UE) 2021/1182 et 2021/1195

Un certificat ISO 13485 suffit-il pour le marquage CE ?

Non. Le certificat ISO 13485 est délivré par un organisme de certification accrédité ; le certificat MDR, pour les classes IIa à III et certains dispositifs de classe I, par un organisme notifié, qui évalue aussi la documentation technique. Un système conforme à l'ISO 13485 est en revanche la base de cette évaluation.

Sources : Règlement (UE) 2017/745, art. 52 et annexe IX

Quelle différence avec l’ISO 9001 ?

L'ISO 13485 repose sur l'ancienne structure de l'ISO 9001:2008 et y ajoute les exigences propres aux dispositifs médicaux : exigences réglementaires, dossier du dispositif, maîtrise de la conception, validation des procédés, traçabilité, réclamations et notification aux autorités. Un certificat ISO 13485 ne vaut pas conformité à l'ISO 9001.

Sources : ISO 13485:2016, 0.4 et annexe B

Qui peut réaliser nos audits internes ?

Un auditeur compétent, objectif et impartial, qui n'audite pas son propre travail : c'est une exigence explicite de l'ISO 13485. Un auditeur externe facilite cette indépendance, en particulier dans une petite entreprise où chacun participe à plusieurs processus.

Sources : ISO 13485:2016, 8.2.4

Une nouvelle édition de l’ISO 13485 est-elle prévue ?

Pas pour l'instant : l'édition 2016 reste en vigueur et a été confirmée. Le comité ISO/TC 210 prépare seulement un guide d'application, l'ISO/TS 23485.

Sources : ISO Open Data (statut au 5 octobre 2026)

Säfeli délivre-t-il la certification ISO 13485 ?

Non. La certification ISO 13485 est délivrée par un organisme de certification accrédité, et le certificat MDR par un organisme notifié. Nous vous préparons : analyse des écarts, mise en place du système, audits internes et accompagnement pendant les audits.

Réserver un appel

Parlez-nous de votre projet ISO 13485

Choisissez directement un créneau de 30 minutes avec un ingénieur. Pas d'échange d'e-mails : vous choisissez l'heure, nous préparons l'échange.

Choisir un créneau

Coordonnées

Adresse
Säfeli Sàrl
Route d'Englisberg 3
1763 Granges-Paccot
Téléphone
+41 79 737 37 93
Langues
Français, allemand, anglais
Réserver un appel