Laboratoire d'essais et conseil · Granges-Paccot

Réserver un appel

Règlements (UE) 2017/745 et 2017/746 · ODim

Marquage CE des dispositifs médicaux

Appareils électromédicaux, logiciels, instruments de diagnostic in vitro, produits esthétiques de l'annexe XVI : Säfeli vous accompagne sur tout le parcours réglementaire. Essais de sécurité électrique et de CEM, biocompatibilité, gestion des risques, système qualité ISO 13485, documentation technique, affaires réglementaires et mandataire suisse : un seul partenaire, de la conception à la mise sur le marché.

Règlements (UE) 2017/745 et 2017/746
MDR · IVDR
Sécurité des appareils électromédicaux
IEC 60601-1
Système qualité
ISO 13485
Mandataire suisse
CH-REP

Pour qui

Vous développez ou distribuez des dispositifs médicaux

  • Start-up medtech

    Un premier dispositif : stratégie réglementaire dès la conception, classification, plan de développement, budget et calendrier réalistes.

  • Appareils électromédicaux

    Sécurité électrique IEC 60601-1, CEM, aptitude à l’utilisation, logiciel embarqué et alarmes.

  • Logiciels dispositifs médicaux

    Qualification et classification, cycle de vie IEC 62304, cybersécurité et documentation.

  • Fabricants étrangers

    Accès au marché suisse : mandataire CH-REP, étiquetage et obligations des importateurs.

Toute la panoplie

Un seul partenaire pour tout votre dossier

Réglementation, essais, biocompatibilité, qualité : nous couvrons chaque brique du marquage CE de votre dispositif, et coordonnons l'ensemble pour vous.

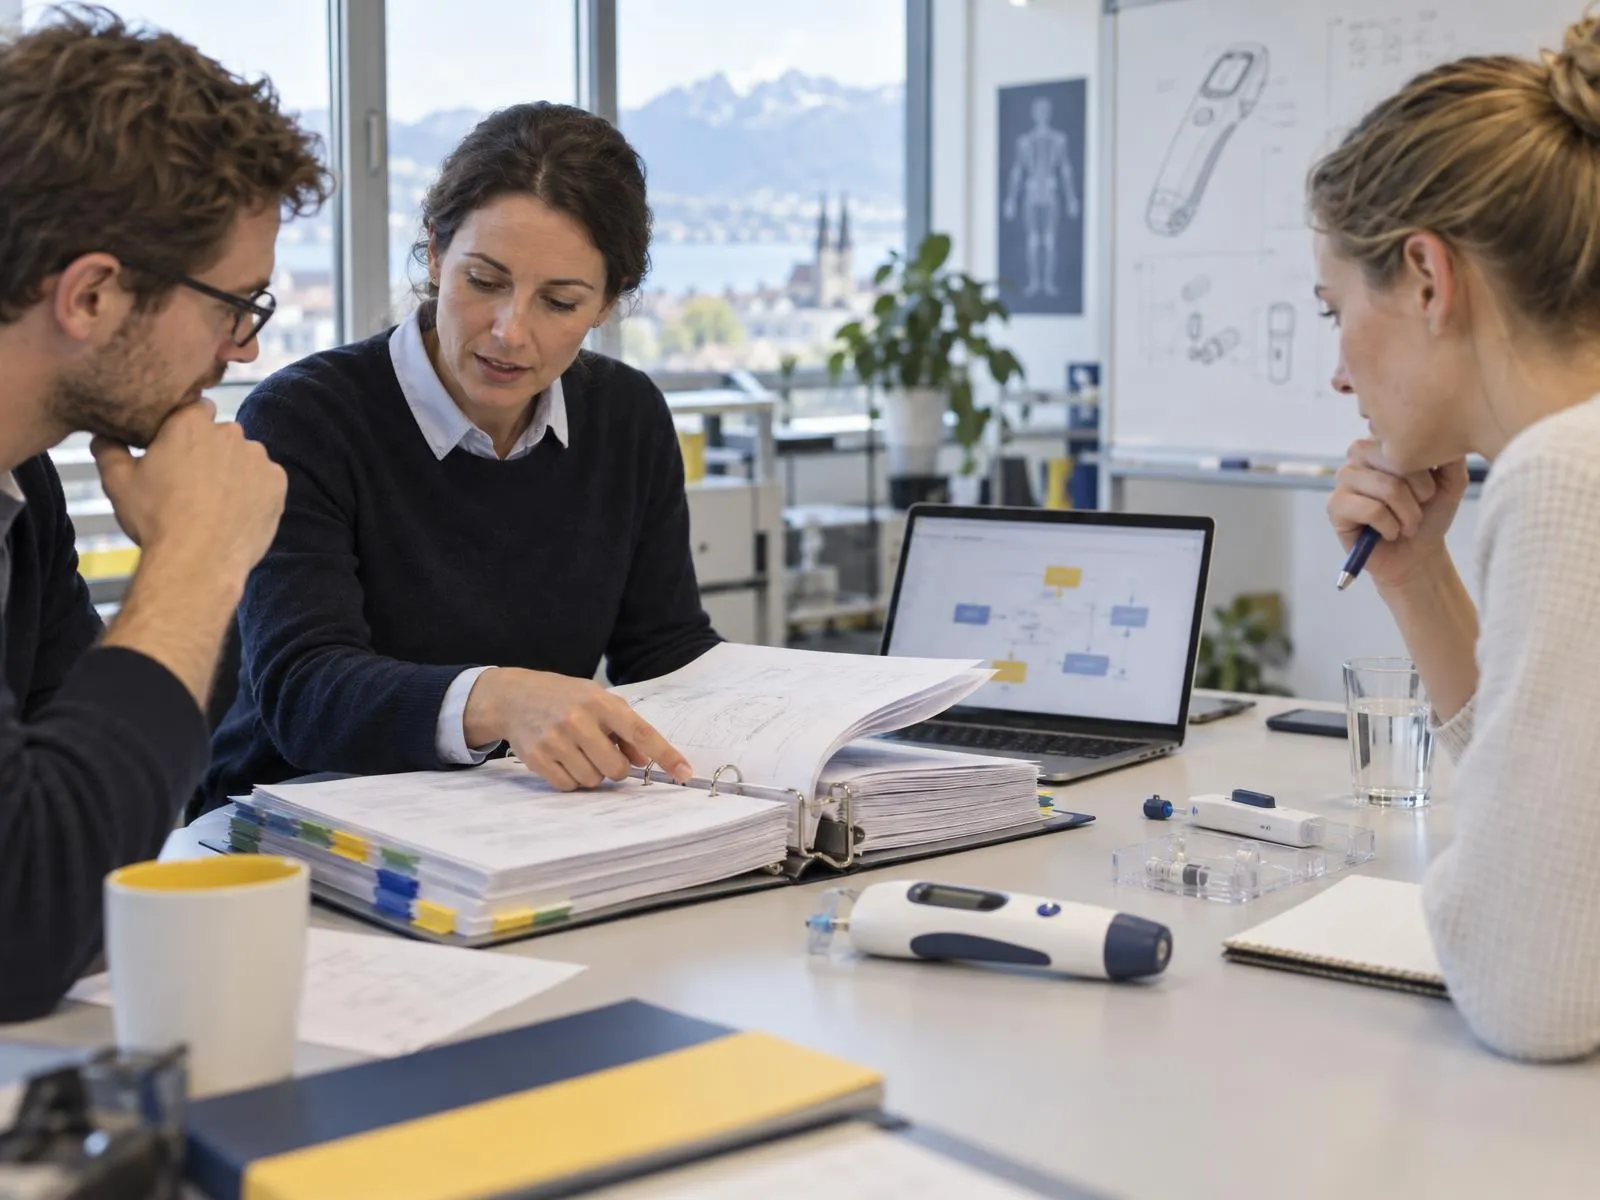
Consultant en affaires réglementaires et ingénieurs d'une start-up medtech examinant une documentation technique
Affaires réglementaires

Stratégie réglementaire et documentation technique

Classification, choix de la procédure d'évaluation, exigences générales de sécurité et de performances, gestion des risques ISO 14971, documentation technique et surveillance après commercialisation : nous construisons votre dossier MDR ou IVDR et préparons les échanges avec l'organisme notifié.

Ce que vous recevez

  • Classification et stratégie réglementaire
  • Documentation technique selon les annexes II et III
  • Dossier de gestion des risques ISO 14971
  • Préparation de l'audit de l'organisme notifié

Références

  • Règlement (UE) 2017/745
  • EN ISO 14971:2019/A11:2021
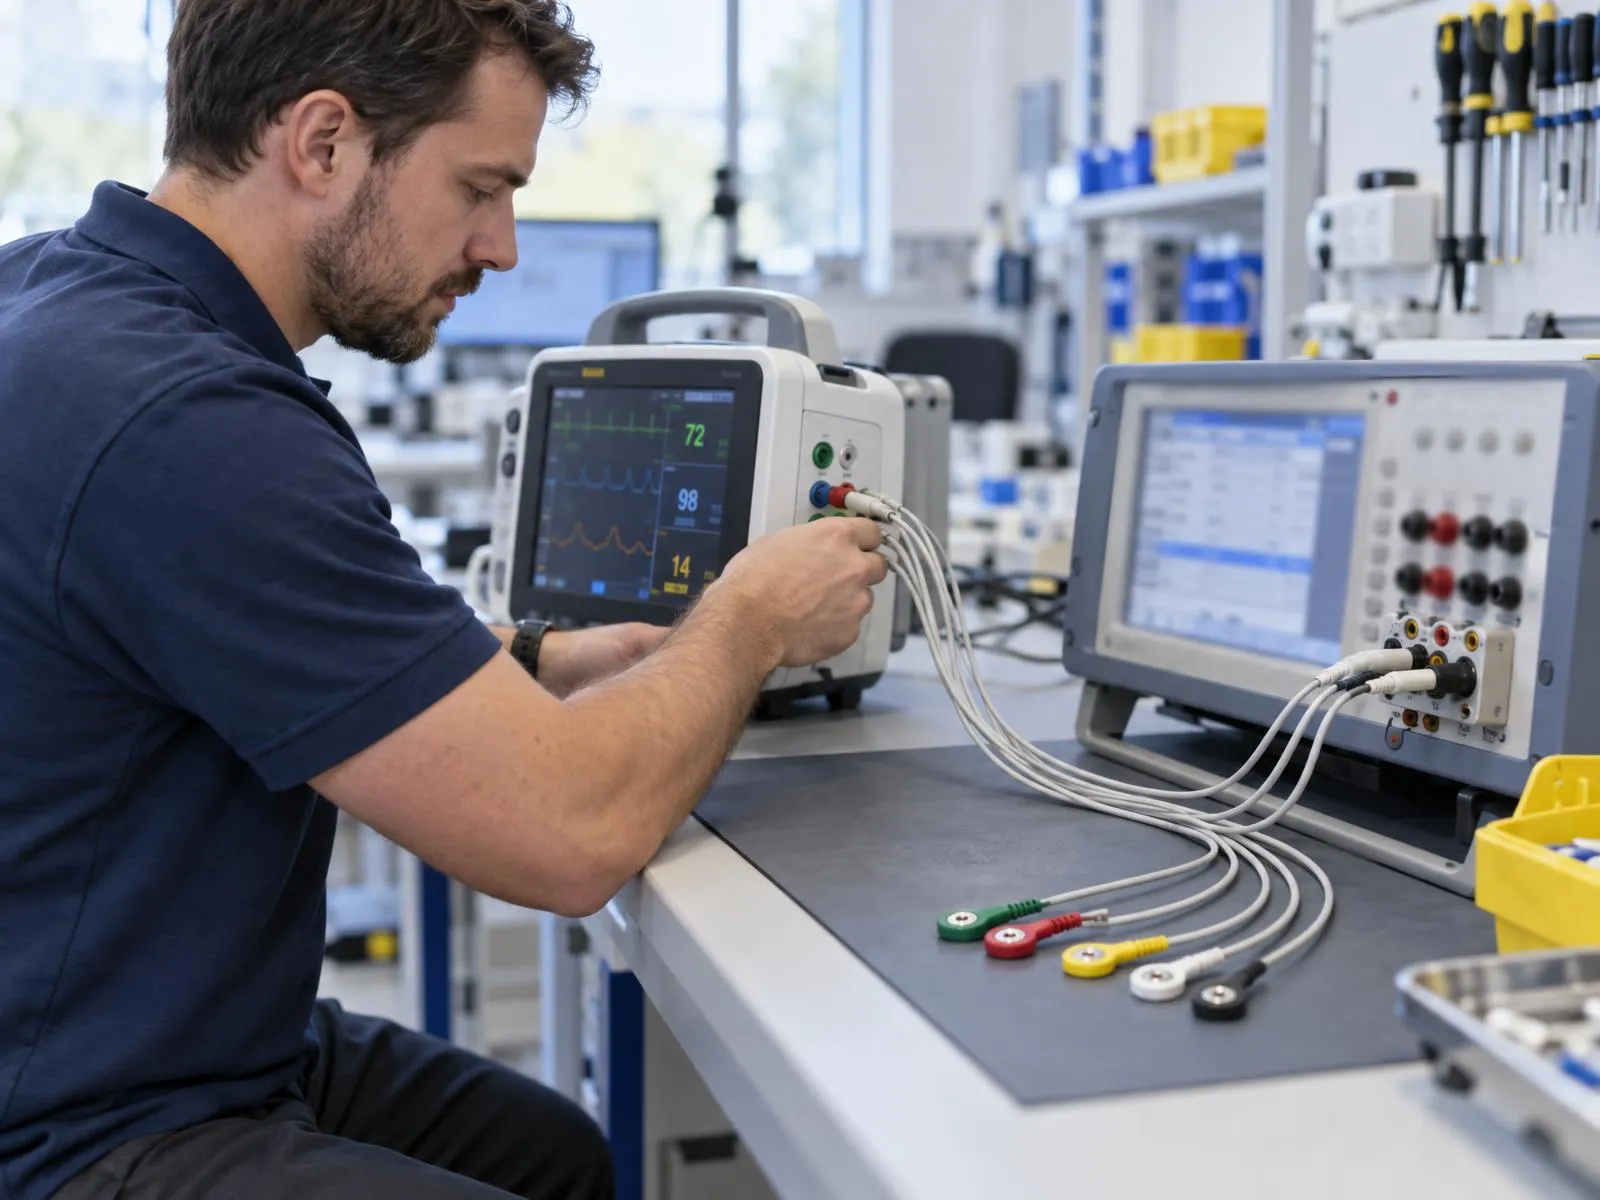
Ingénieur raccordant les câbles patient d'un appareil de surveillance à un analyseur de sécurité électrique
Sécurité électrique

Essais de sécurité électrique IEC 60601-1

Courants de fuite patient et d'enveloppe, rigidité diélectrique, échauffement, conditions de premier défaut, performances essentielles : nous réalisons les essais selon l'IEC 60601-1, ses normes collatérales et la partie 2 de votre appareil, et rédigeons le rapport.

Ce que vous recevez

  • Plan d'essais IEC 60601-1 et normes collatérales
  • Rapport d'essai
  • Lien avec le dossier de gestion des risques

Références

  • IEC 60601-1 éd. 3.2*
  • IEC 60601-1-6*
  • IEC 60601-1-11*
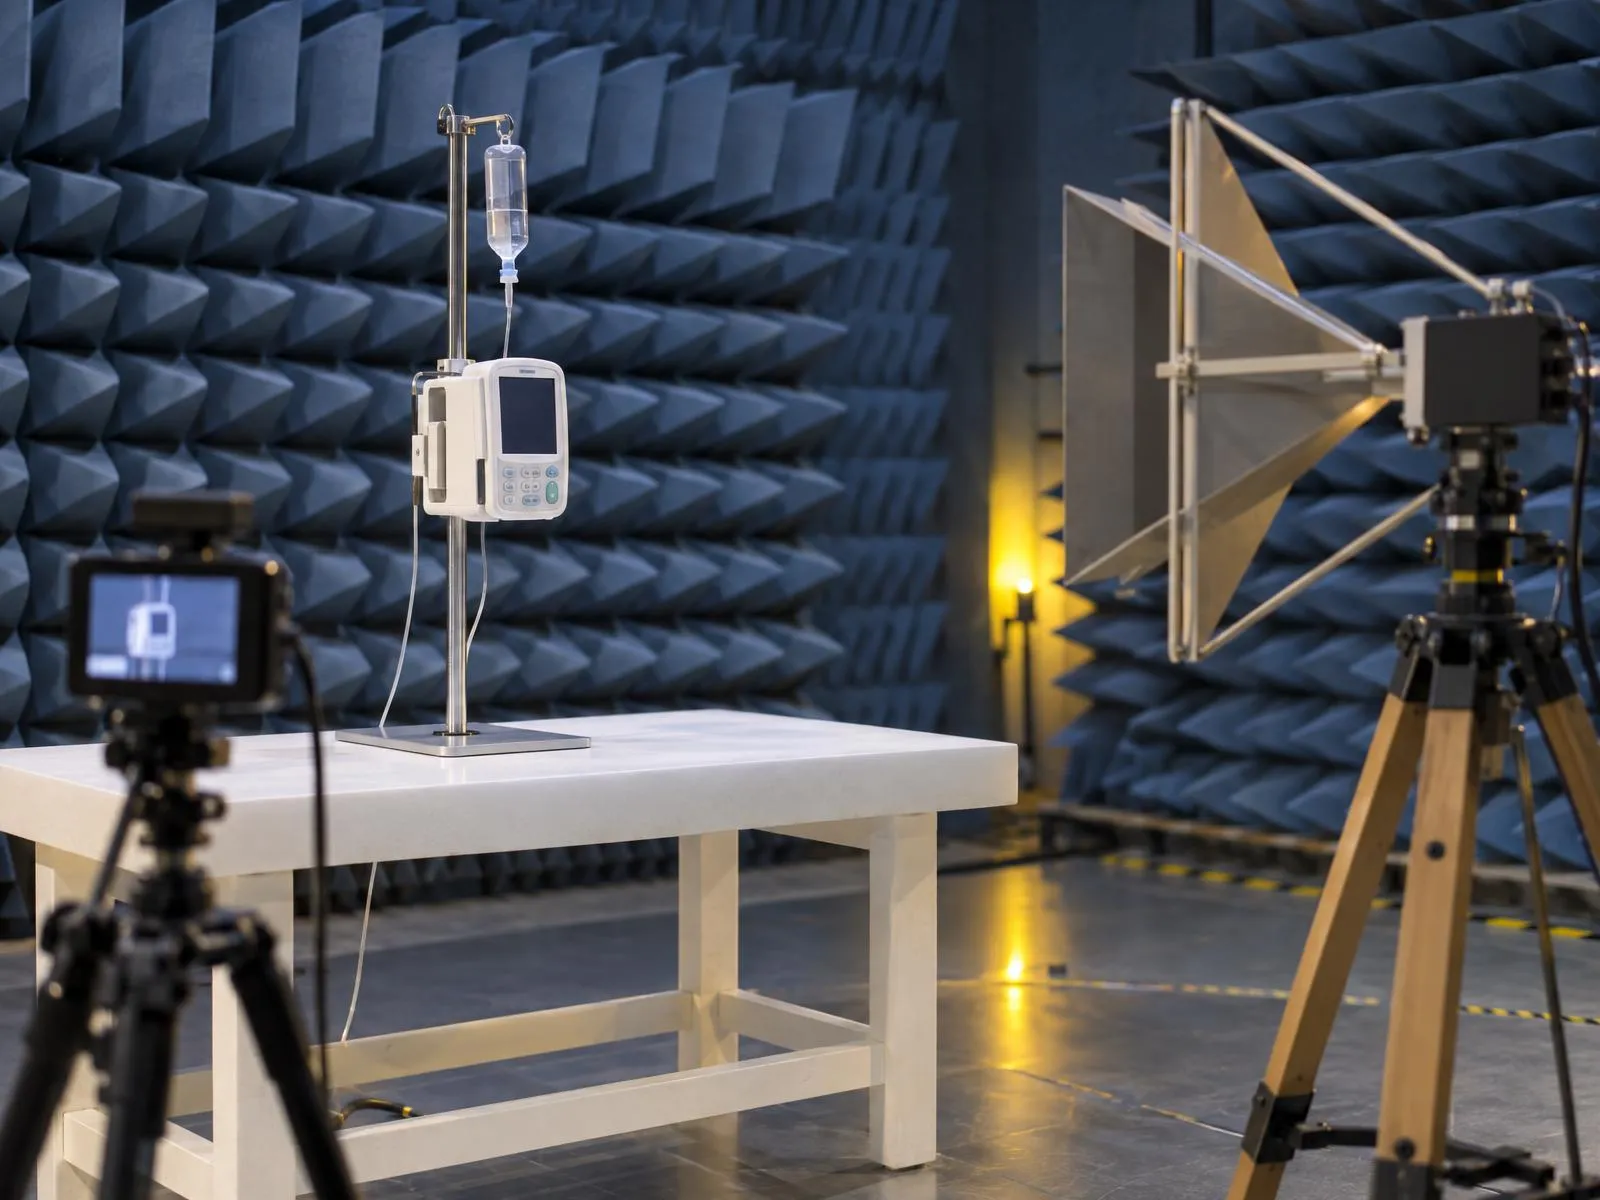
Pompe à perfusion soumise à un essai d'immunité rayonnée dans une chambre anéchoïque
CEM

Essais CEM IEC 60601-1-2

Émissions et immunité selon l'environnement d'utilisation, établissement de soins ou domicile, avec contrôle des performances essentielles pendant les essais : nous définissons le plan d'essais, réalisons les essais et fournissons les informations CEM de la notice.

Ce que vous recevez

  • Plan d'essais CEM selon l'environnement prévu
  • Rapports d’essais CEM
  • Informations CEM pour la notice

Références

  • IEC 60601-1-2*
  • EN 61326-2-6* (DIV)
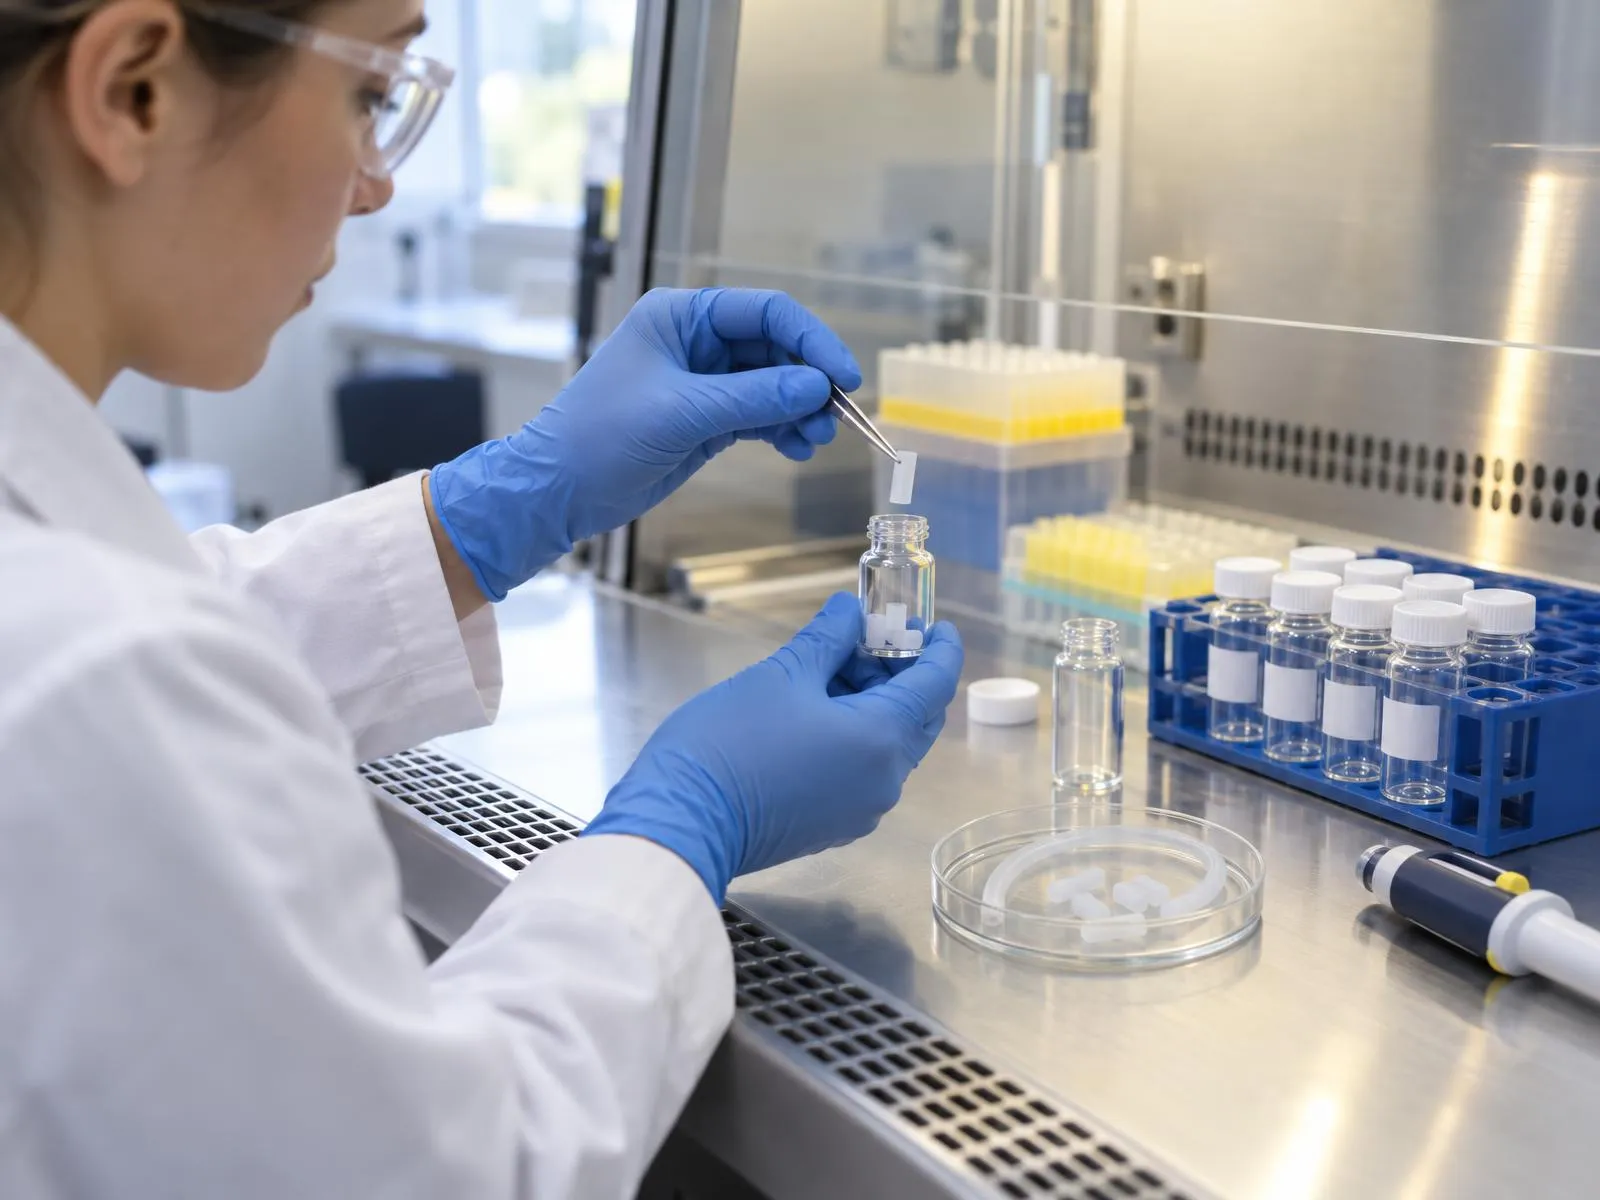
Scientifique plaçant des échantillons de tubulure en silicone dans des flacons d'extraction
Biocompatibilité

Évaluation biologique et biocompatibilité

Nature et durée du contact avec le corps, caractérisation chimique des matériaux, choix des essais (cytotoxicité, sensibilisation, irritation…) : nous établissons le plan d'évaluation biologique, organisons les essais nécessaires et rédigeons le rapport d'évaluation.

Ce que vous recevez

  • Plan d'évaluation biologique ISO 10993-1
  • Programme et suivi des essais de biocompatibilité
  • Rapport d'évaluation biologique

Références

  • ISO 10993-1*
  • EN ISO 10993-18:2020/A1:2023
  • EN ISO 10993-23:2021

Et aussi

Règlement (UE) 2017/745

Le MDR en six points

Le règlement sur les dispositifs médicaux s'applique depuis le 26 mai 2021. Sa période de transition a été prolongée en 2023, et la Commission a proposé le 16 décembre 2025 une révision ciblée du MDR et de l'IVDR : nous suivons son évolution pour vous.

  1. 26.05.2021Application du règlement (UE) 2017/745
  2. 26.05.2024Système qualité MDR et demande à un organisme notifié, condition de la transition
  3. 2027 · 2028Fin de la transition au 31 décembre, selon la classe
  • Classe I

    Le fabricant atteste lui-même la conformité, après avoir établi la documentation technique. Exceptions : dispositifs stériles, de mesurage ou instruments chirurgicaux réutilisables.

    MDR, art. 52, par. 7
  • Classes IIa, IIb et III

    L'évaluation de la conformité fait intervenir un organisme notifié, avec des exigences qui augmentent avec la classe.

    MDR, art. 52 et annexes IX à XI
  • Règles de classification

    La classe dépend de la durée d'utilisation, du caractère invasif, de la partie du corps concernée et du caractère actif du dispositif. Les logiciels ont leur propre règle.

    MDR, art. 51 et annexe VIII
  • Personne chargée de la réglementation

    Obligatoire chez chaque fabricant. Les micro et petites entreprises peuvent y avoir recours à l'extérieur, en permanence et sans interruption.

    MDR, art. 15
  • Système de gestion de la qualité

    Chaque fabricant établit et maintient un système qualité proportionné à la classe et au type de dispositif. L'EN ISO 13485 est la norme de référence.

    MDR, art. 10, par. 9
  • Produits sans finalité médicale

    Lentilles de contact, équipements de liposuccion, lasers et lumière pulsée esthétiques : certains produits de l'annexe XVI relèvent aussi du MDR.

    MDR, annexe XVI

Sources : règlement (UE) 2017/745 ; règlement (UE) 2023/607 ; Commission européenne, COM(2025) 1023 du 16.12.2025.

Logiciel et cybersécurité

Logiciel dispositif médical et cybersécurité

Un logiciel peut être un dispositif médical à part entière, avec sa propre règle de classification. Son cycle de vie suit l'IEC 62304, sa cybersécurité l'IEC 81001-5-1 et le guide MDCG 2019-16. Les dispositifs médicaux restent soumis au MDR pour la cybersécurité : le Cyber Resilience Act ne s'applique pas à eux.

Sources : règlement (UE) 2017/745, annexe VIII ; EN 62304:2006/A1:2015 ; IEC 81001-5-1:2021 ; MDCG 2019-16 ; règlement (UE) 2024/2847, art. 2

Normes

Les normes clés des dispositifs médicaux

Système qualité, gestion des risques, sécurité électrique, logiciel, biocompatibilité, étiquetage : chaque dispositif combine plusieurs normes. Le plan réglementaire fixe celles qui s'appliquent au vôtre.

DomaineNormeObjet
QualitéEN ISO 13485:2016/A11:2021Systèmes de management de la qualité des dispositifs médicaux
RisquesEN ISO 14971:2019/A11:2021Application de la gestion des risques aux dispositifs médicaux
ÉlectriqueIEC 60601-1 éd. 3.2*Appareils électromédicaux : sécurité de base et performances essentielles
ÉlectriqueIEC 60601-1-2*Compatibilité électromagnétique des appareils électromédicaux
ÉlectriqueIEC 60601-1-6*Aptitude à l'utilisation des appareils électromédicaux
ÉlectriqueIEC 60601-1-11*Appareils électromédicaux utilisés à domicile
UtilisationEN 62366-1:2015/A1:2020Ingénierie de l'aptitude à l'utilisation
LogicielEN 62304:2006/A1:2015Processus du cycle de vie du logiciel
CyberIEC 81001-5-1:2021Sécurité des logiciels de santé tout au long de leur cycle de vie
BiologieISO 10993-1*Évaluation biologique dans un processus de gestion des risques
BiologieEN ISO 10993-18:2020/A1:2023Caractérisation chimique des matériaux
BiologieEN ISO 10993-23:2021Essais d'irritation
ÉtiquetageEN ISO 15223-1:2021Symboles à utiliser avec les informations fournies par le fabricant
ÉtiquetageISO 20417*Informations à fournir par le fabricant
CliniqueISO 14155*Investigation clinique des dispositifs médicaux
DIVIEC 61010-2-101*Appareils de diagnostic in vitro

* Édition à vérifier pour votre projet. Toutes les normes citées ne sont pas harmonisées au titre du MDR : seules celles dont la référence est publiée au Journal officiel de l'UE donnent la présomption de conformité, dans les limites qu'il précise. Les autres restent l'état de l'art attendu par les organismes notifiés.

Marché suisse

Vendre un dispositif médical en Suisse

Depuis 2021, la Suisse a ses propres obligations pour les fabricants étrangers, les mandataires et les importateurs.

  • Mandataire suisse (CH-REP)

    Un fabricant sans siège en Suisse ne peut mettre ses dispositifs sur le marché suisse qu'après avoir désigné par écrit un mandataire établi en Suisse.

    ODim, art. 51
  • Expertise réglementaire permanente

    Le mandataire doit pouvoir faire appel en permanence à une personne qui possède l'expertise requise sur les exigences des dispositifs médicaux.

    ODim, art. 52
  • Importateur

    Avant la mise sur le marché, l'importateur vérifie notamment le marquage de conformité, la déclaration de conformité et la désignation du mandataire.

    ODim, art. 53

Notre méthode

Votre dispositif médical en quatre étapes

  1. Appel de découverte

    Votre dispositif, sa destination, vos marchés et votre calendrier. 30 minutes.

  2. Stratégie réglementaire

    Qualification, classification, procédure, normes, essais, budget et planning.

  3. Développement et essais

    Gestion des risques, sécurité électrique, CEM, biocompatibilité, aptitude à l’utilisation.

  4. Dossier et marché

    Documentation technique, système qualité, audit, déclaration UE et mise sur le marché.

Marché suisse

Dispositifs médicaux en Suisse

En Suisse, l'ordonnance sur les dispositifs médicaux (ODim) et l'ordonnance sur les dispositifs médicaux de diagnostic in vitro (ODiv) reprennent les exigences du MDR et de l'IVDR. Depuis le 26 mai 2021, un fabricant sans siège en Suisse doit désigner un mandataire suisse ; à l'inverse, un fabricant suisse doit désigner un mandataire dans l'UE.

Säfeli peut assurer le rôle de mandataire suisse (CH-REP) pour votre entreprise, avec la personne qualifiée exigée par l'ordonnance, et vérifier vos obligations d'importateur ou de distributeur.

Sources : ODim, RS 812.213, art. 51 à 53 (état au 1er juillet 2026) ; ODiv (Fedlex).

Questions fréquentes

Questions fréquentes sur les dispositifs médicaux

Votre dispositif soulève une question particulière ? Posez-la directement à un ingénieur.

Réserver un appel
Mon produit est-il un dispositif médical ?

C'est la destination que vous lui donnez qui décide : diagnostic, prévention, contrôle, prédiction, pronostic, traitement ou atténuation d'une maladie, d'une blessure ou d'un handicap, entre autres. Un même appareil peut être un dispositif médical ou non selon ce que revendiquent sa notice, son étiquette et sa publicité. Certains produits sans finalité médicale, listés à l'annexe XVI, relèvent aussi du MDR.

Sources : Règlement (UE) 2017/745, art. 2, point 1, et annexe XVI

Un dispositif de classe I doit-il passer par un organisme notifié ?

Non, le fabricant atteste lui-même la conformité après avoir établi la documentation technique et signe la déclaration UE de conformité. L'organisme notifié n'intervient que pour certains aspects des dispositifs de classe I stériles, à fonction de mesurage ou chirurgicaux réutilisables.

Sources : Règlement (UE) 2017/745, art. 52, par. 7

Les délais de transition du MDR ont-ils été prolongés ?

Oui. Le règlement (UE) 2023/607 a prolongé la période de transition jusqu'au 31 décembre 2027 ou au 31 décembre 2028 selon la classe du dispositif, à condition notamment d'avoir mis en place un système qualité conforme au MDR et déposé une demande auprès d'un organisme notifié dès le 26 mai 2024.

Sources : Règlement (UE) 2023/607 ; Commission européenne, MDCG 2021-25

Quelle édition de l'IEC 60601-1 appliquer ?

L'édition 3.2, c'est-à-dire l'IEC 60601-1:2005 complétée par ses amendements 1 (2012) et 2 (2020), avec les normes collatérales (CEM, aptitude à l'utilisation, usage à domicile) et la partie 2 de votre appareil si elle existe. Le statut harmonisé de chaque édition au titre du MDR se vérifie au Journal officiel.

Sources : IEC 60601-1 ; liste des normes harmonisées du règlement (UE) 2017/745

Faut-il des essais de biocompatibilité ?

Pas systématiquement. L'ISO 10993-1 demande d'évaluer les risques biologiques selon la nature et la durée du contact avec le corps, dans le cadre de la gestion des risques. Les données existantes et la caractérisation chimique des matériaux permettent souvent de limiter les essais à ceux qui sont réellement nécessaires.

Sources : ISO 10993-1 ; EN ISO 10993-18:2020/A1:2023

Ai-je besoin d’un système qualité ISO 13485 ?

Le MDR impose un système de gestion de la qualité à chaque fabricant, proportionné à la classe et au type de dispositif. L'ISO 13485 n'est pas obligatoire en soi, mais c'est la norme harmonisée qui permet de le démontrer, et les organismes notifiés s'y réfèrent. Nous vous aidons à le mettre en place et à l'auditer.

Sources : Règlement (UE) 2017/745, art. 10, par. 9 ; EN ISO 13485:2016/A11:2021

Qu’est-ce qu’un mandataire suisse (CH-REP) ?

C'est la personne établie en Suisse que doit désigner par écrit tout fabricant sans siège en Suisse avant de mettre ses dispositifs sur le marché suisse. Elle se charge des formalités de mise sur le marché et des questions de sécurité, et doit disposer en permanence d'une personne qualifiée. Säfeli peut assurer ce rôle pour votre entreprise.

Sources : ODim, RS 812.213, art. 51 et 52

Un logiciel peut-il être un dispositif médical ?

Oui, s'il a une destination médicale, par exemple fournir des informations utilisées pour prendre des décisions de diagnostic ou de traitement. Il a sa propre règle de classification. Son cycle de vie suit l'IEC 62304, sa cybersécurité l'IEC 81001-5-1 et le guide MDCG 2019-16.

Sources : Règlement (UE) 2017/745, annexe VIII ; EN 62304:2006/A1:2015 ; IEC 81001-5-1:2021 ; MDCG 2019-16

Réserver un appel

Parlez-nous de votre dispositif médical

Choisissez directement un créneau de 30 minutes avec un ingénieur. Pas d'échange d'e-mails : vous choisissez l'heure, nous préparons l'échange.

Choisir un créneau

Coordonnées

Adresse
Säfeli Sàrl
Route d'Englisberg 3
1763 Granges-Paccot
Téléphone
+41 79 737 37 93
Langues
Français, allemand, anglais
Réserver un appel