Prüflabor und Beratung · Granges-Paccot

Gespräch buchen

Verordnungen (EU) 2017/745 und 2017/746 · MepV

CE-Kennzeichnung von Medizinprodukten

Medizinische elektrische Geräte, Software, In-vitro-Diagnostika-Geräte, ästhetische Produkte nach Anhang XVI: Säfeli begleitet Sie auf dem gesamten regulatorischen Weg. Prüfungen der elektrischen Sicherheit und der EMV, Biokompatibilität, Risikomanagement, Qualitätsmanagementsystem nach ISO 13485, technische Dokumentation, Regulatory Affairs und Schweizer Bevollmächtigter: ein einziger Partner, von der Entwicklung bis zum Inverkehrbringen.

Verordnungen (EU) 2017/745 und 2017/746
MDR · IVDR
Sicherheit medizinischer elektrischer Geräte
IEC 60601-1
Qualitätsmanagementsystem
ISO 13485
Schweizer Bevollmächtigter
CH-REP

Für wen

Sie entwickeln oder vertreiben Medizinprodukte

  • Medtech-Start-ups

    Ein erstes Produkt: regulatorische Strategie ab der Entwicklung, Klassifizierung, Entwicklungsplan, realistisches Budget und realistischer Zeitplan.

  • Medizinische elektrische Geräte

    Elektrische Sicherheit nach IEC 60601-1, EMV, Gebrauchstauglichkeit, Embedded Software und Alarme.

  • Software als Medizinprodukt

    Qualifizierung und Klassifizierung, Lebenszyklus nach IEC 62304, Cybersicherheit und Dokumentation.

  • Ausländische Hersteller

    Zugang zum Schweizer Markt: Bevollmächtigter (CH-REP), Kennzeichnung und Pflichten der Importeure.

Das ganze Spektrum

Ein einziger Partner für Ihre gesamte Dokumentation

Regulatorik, Prüfungen, Biokompatibilität, Qualität: Wir decken jeden Baustein der CE-Kennzeichnung Ihres Produkts ab und koordinieren das Ganze für Sie.

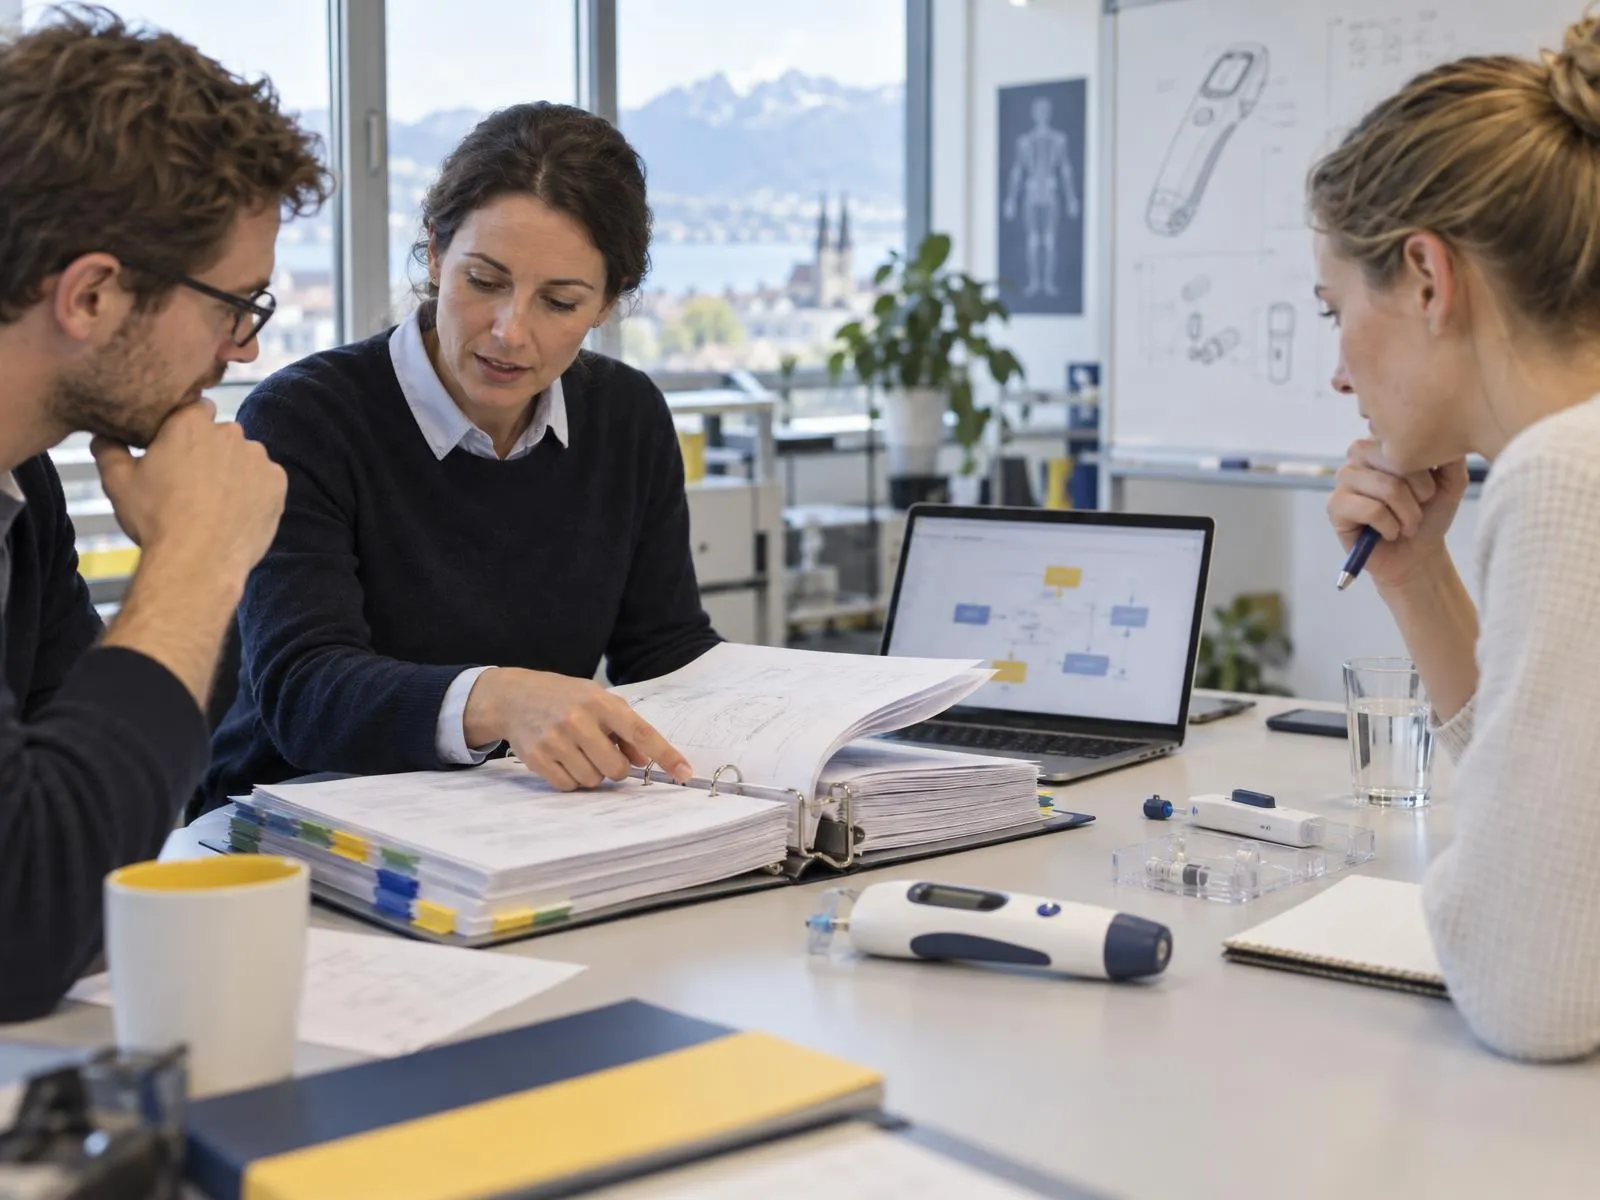
Regulatory-Affairs-Berater und Ingenieure eines Medtech-Start-ups prüfen eine technische Dokumentation
Regulatory Affairs

Regulatorische Strategie und technische Dokumentation

Klassifizierung, Wahl des Konformitätsbewertungsverfahrens, grundlegende Sicherheits- und Leistungsanforderungen, Risikomanagement nach ISO 14971, technische Dokumentation und Überwachung nach dem Inverkehrbringen: Wir erstellen Ihre MDR- oder IVDR-Dokumentation und bereiten den Austausch mit der benannten Stelle vor.

Was Sie erhalten

  • Klassifizierung und regulatorische Strategie
  • Technische Dokumentation nach den Anhängen II und III
  • Risikomanagementakte nach ISO 14971
  • Vorbereitung auf das Audit der benannten Stelle

Referenzen

  • Verordnung (EU) 2017/745
  • EN ISO 14971:2019/A11:2021
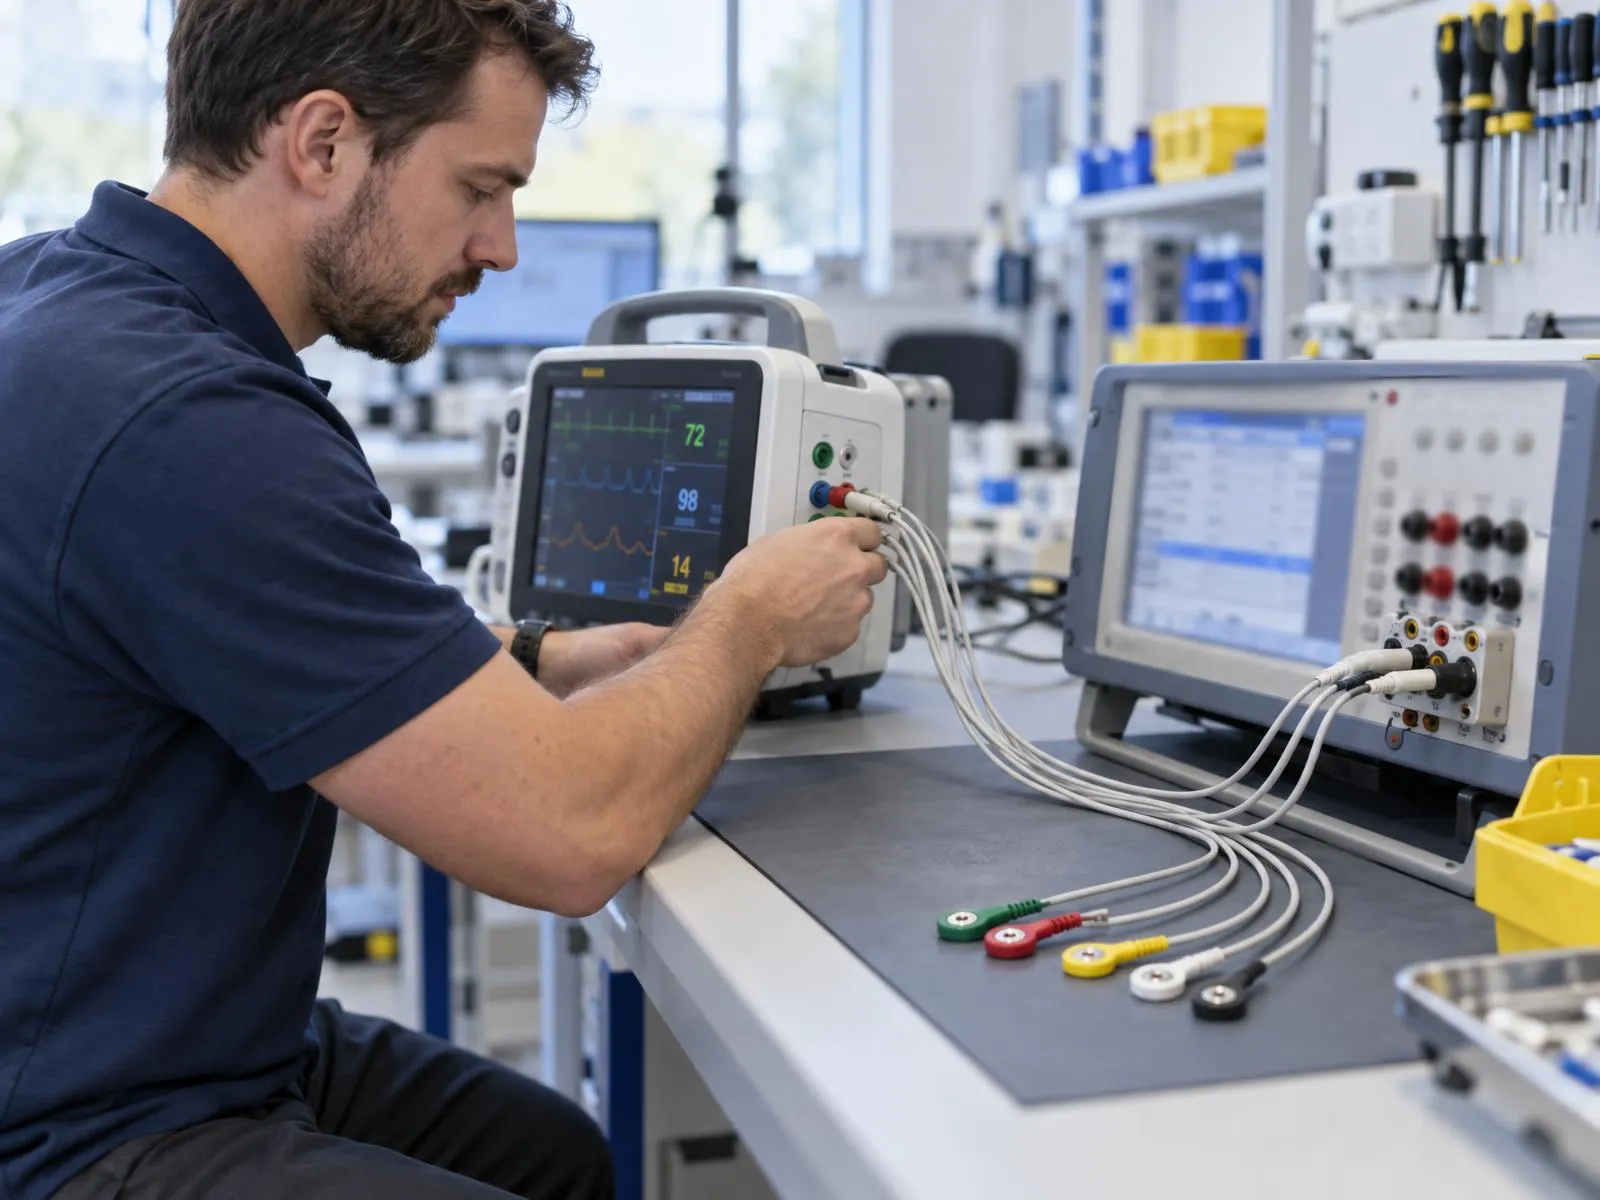
Ingenieur schliesst die Patientenkabel eines Überwachungsgeräts an einen Analysator für elektrische Sicherheit an
Elektrische Sicherheit

Prüfungen der elektrischen Sicherheit nach IEC 60601-1

Patientenableitströme und Berührungsströme, Spannungsfestigkeit, Erwärmung, Erstfehlerbedingungen, wesentliche Leistungsmerkmale: Wir führen die Prüfungen nach IEC 60601-1, ihren Ergänzungsnormen und dem besonderen Teil 2 Ihres Geräts durch und erstellen den Bericht.

Was Sie erhalten

  • Prüfplan nach IEC 60601-1 und Ergänzungsnormen
  • Prüfbericht
  • Verknüpfung mit der Risikomanagementakte

Referenzen

  • IEC 60601-1 Ausg. 3.2*
  • IEC 60601-1-6*
  • IEC 60601-1-11*
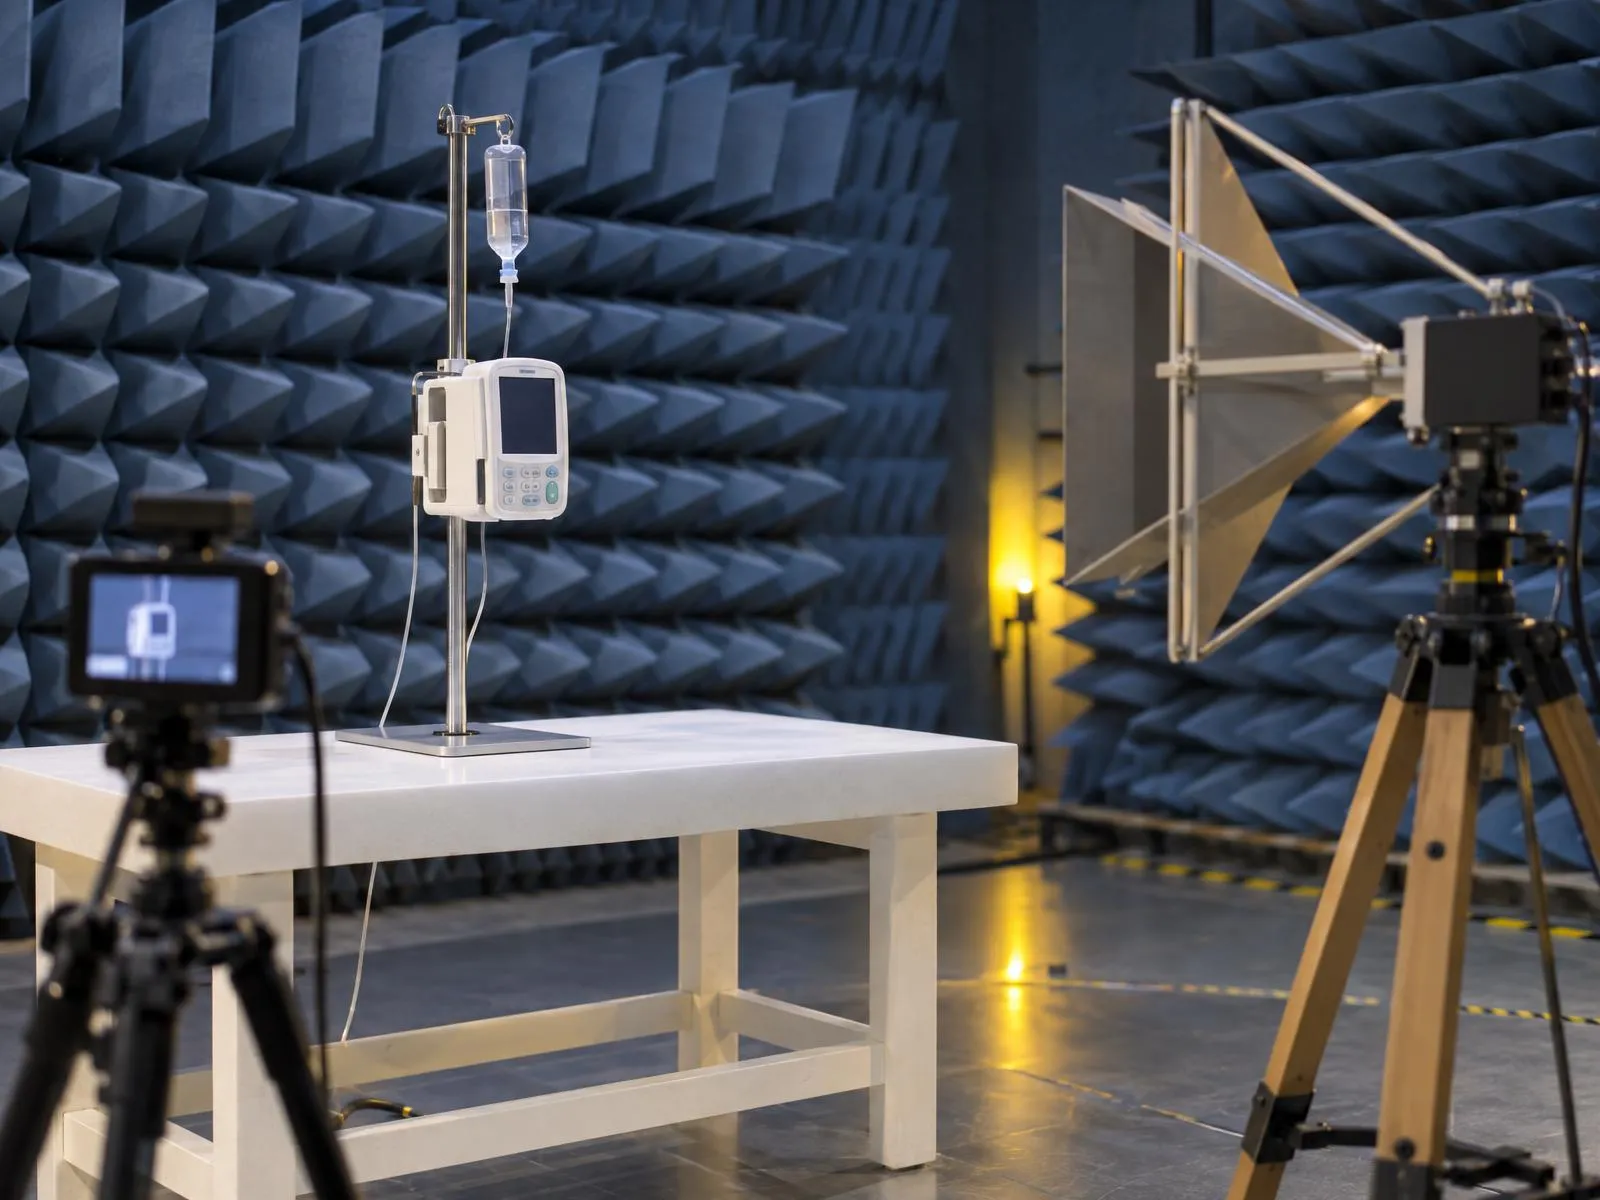
Infusionspumpe bei einer Prüfung der Störfestigkeit gegen gestrahlte Felder in einer Absorberhalle
EMV

EMV-Prüfungen nach IEC 60601-1-2

Störaussendung und Störfestigkeit je nach Einsatzumgebung, professionelle Einrichtung des Gesundheitswesens oder häusliche Umgebung, mit Überwachung der wesentlichen Leistungsmerkmale während der Prüfungen: Wir legen den Prüfplan fest, führen die Prüfungen durch und liefern die EMV-Angaben für die Gebrauchsanweisung.

Was Sie erhalten

  • EMV-Prüfplan nach vorgesehener Umgebung
  • EMV-Prüfberichte
  • EMV-Angaben für die Gebrauchsanweisung

Referenzen

  • IEC 60601-1-2*
  • EN 61326-2-6* (IVD)
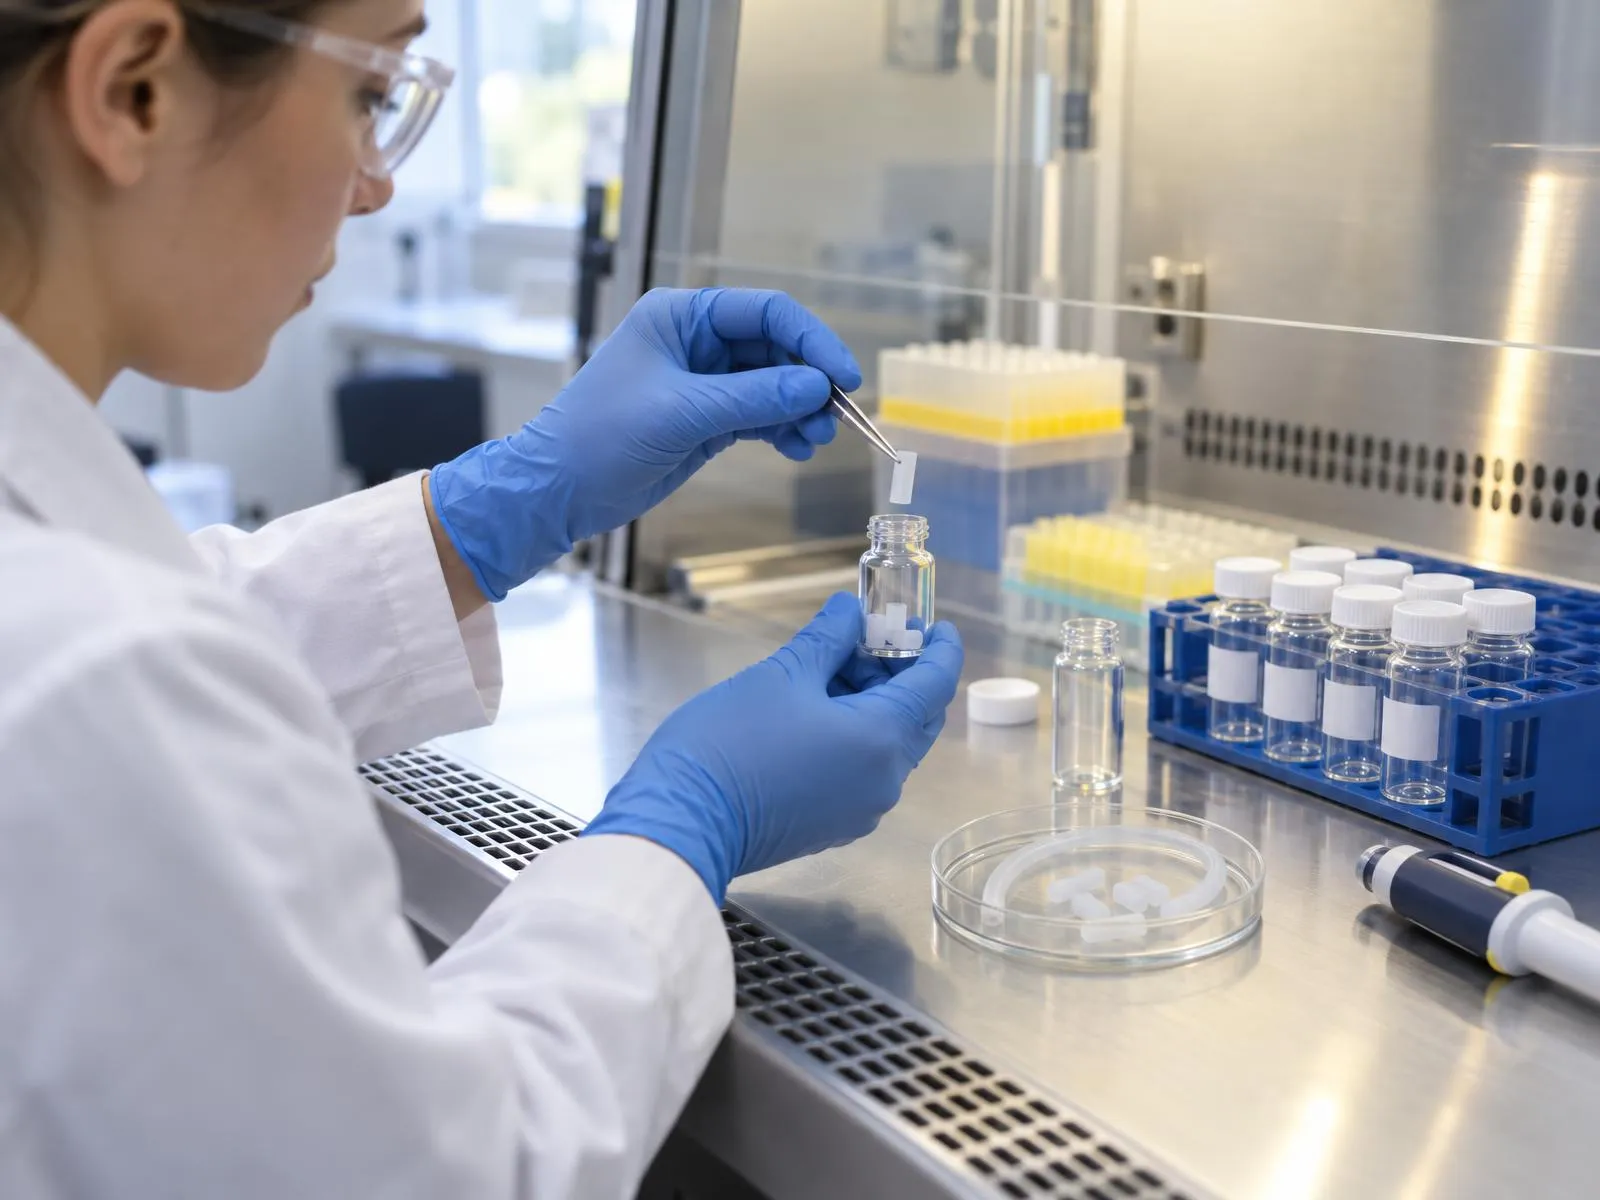
Wissenschaftlerin legt Proben eines Silikonschlauchs in Extraktionsfläschchen
Biokompatibilität

Biologische Beurteilung und Biokompatibilität

Art und Dauer des Körperkontakts, chemische Charakterisierung der Materialien, Wahl der Prüfungen (Zytotoxizität, Sensibilisierung, Irritation …): Wir erstellen den Plan für die biologische Beurteilung, organisieren die notwendigen Prüfungen und verfassen den Bericht zur biologischen Beurteilung.

Was Sie erhalten

  • Plan für die biologische Beurteilung nach ISO 10993-1
  • Programm und Begleitung der Biokompatibilitätsprüfungen
  • Bericht zur biologischen Beurteilung

Referenzen

  • ISO 10993-1*
  • EN ISO 10993-18:2020/A1:2023
  • EN ISO 10993-23:2021

Ausserdem

Verordnung (EU) 2017/745

Die MDR in sechs Punkten

Die Medizinprodukteverordnung gilt seit dem 26. Mai 2021. Ihre Übergangsfrist wurde 2023 verlängert, und die Kommission hat am 16. Dezember 2025 eine gezielte Revision der MDR und der IVDR vorgeschlagen: Wir verfolgen die Entwicklung für Sie.

  1. 26.05.2021Geltungsbeginn der Verordnung (EU) 2017/745
  2. 26.05.2024MDR-Qualitätsmanagementsystem und Antrag bei einer benannten Stelle, Bedingung für die Übergangsfrist
  3. 2027 · 2028Ende der Übergangsfrist am 31. Dezember, je nach Klasse
  • Klasse I

    Der Hersteller bestätigt die Konformität selbst, nachdem er die technische Dokumentation erstellt hat. Ausnahmen: sterile Produkte, Produkte mit Messfunktion und wiederverwendbare chirurgische Instrumente.

    MDR, Art. 52 Abs. 7
  • Klassen IIa, IIb und III

    Die Konformitätsbewertung erfolgt unter Beteiligung einer benannten Stelle, mit Anforderungen, die mit der Klasse steigen.

    MDR, Art. 52 und Anhänge IX bis XI
  • Klassifizierungsregeln

    Die Klasse hängt von der Anwendungsdauer, der Invasivität, dem betroffenen Körperteil und davon ab, ob das Produkt aktiv ist. Software hat eine eigene Regel.

    MDR, Art. 51 und Anhang VIII
  • Verantwortliche Person für die Regulierungsvorschriften

    Pflicht bei jedem Hersteller. Kleinst- und Kleinunternehmen können dafür dauerhaft und ständig auf eine externe Person zurückgreifen.

    MDR, Art. 15
  • Qualitätsmanagementsystem

    Jeder Hersteller richtet ein Qualitätsmanagementsystem ein und hält es aufrecht, verhältnismässig zur Klasse und Art des Produkts. Die EN ISO 13485 ist die Referenznorm.

    MDR, Art. 10 Abs. 9
  • Produkte ohne medizinische Zweckbestimmung

    Kontaktlinsen, Geräte zur Fettabsaugung, ästhetische Laser und Blitzlampen (IPL): Bestimmte Produkte nach Anhang XVI fallen ebenfalls unter die MDR.

    MDR, Anhang XVI

Quellen: Verordnung (EU) 2017/745; Verordnung (EU) 2023/607; Europäische Kommission, COM(2025) 1023 vom 16.12.2025.

Software und Cybersicherheit

Software als Medizinprodukt und Cybersicherheit

Software kann ein eigenständiges Medizinprodukt sein, mit eigener Klassifizierungsregel. Ihr Lebenszyklus folgt der IEC 62304, ihre Cybersicherheit der IEC 81001-5-1 und dem Leitfaden MDCG 2019-16. Für die Cybersicherheit von Medizinprodukten bleibt die MDR massgebend: Der Cyber Resilience Act gilt nicht für sie.

Quellen: Verordnung (EU) 2017/745, Anhang VIII; EN 62304:2006/A1:2015; IEC 81001-5-1:2021; MDCG 2019-16; Verordnung (EU) 2024/2847, Art. 2

Normen

Die wichtigsten Normen für Medizinprodukte

Qualitätsmanagementsystem, Risikomanagement, elektrische Sicherheit, Software, Biokompatibilität, Kennzeichnung: Jedes Produkt kombiniert mehrere Normen. Der regulatorische Plan legt fest, welche für Ihres gelten.

BereichNormGegenstand
QualitätEN ISO 13485:2016/A11:2021Qualitätsmanagementsysteme für Medizinprodukte
RisikenEN ISO 14971:2019/A11:2021Anwendung des Risikomanagements auf Medizinprodukte
ElektrischIEC 60601-1 Ausg. 3.2*Medizinische elektrische Geräte: Basissicherheit und wesentliche Leistungsmerkmale
ElektrischIEC 60601-1-2*Elektromagnetische Verträglichkeit medizinischer elektrischer Geräte
ElektrischIEC 60601-1-6*Gebrauchstauglichkeit medizinischer elektrischer Geräte
ElektrischIEC 60601-1-11*Medizinische elektrische Geräte für die häusliche Umgebung
AnwendungEN 62366-1:2015/A1:2020Anwendung der Gebrauchstauglichkeit
SoftwareEN 62304:2006/A1:2015Software-Lebenszyklus-Prozesse
CyberIEC 81001-5-1:2021Sicherheit von Gesundheitssoftware über den gesamten Lebenszyklus
BiologieISO 10993-1*Biologische Beurteilung im Rahmen eines Risikomanagementprozesses
BiologieEN ISO 10993-18:2020/A1:2023Chemische Charakterisierung von Werkstoffen
BiologieEN ISO 10993-23:2021Prüfungen auf Irritation
KennzeichnungEN ISO 15223-1:2021Symbole zur Verwendung mit den vom Hersteller bereitzustellenden Informationen
KennzeichnungISO 20417*Vom Hersteller bereitzustellende Informationen
KlinikISO 14155*Klinische Prüfung von Medizinprodukten
IVDIEC 61010-2-101*In-vitro-Diagnostik-Geräte

* Ausgabe für Ihr Projekt zu prüfen. Nicht alle genannten Normen sind unter der MDR harmonisiert: Nur jene, deren Fundstelle im Amtsblatt der EU veröffentlicht ist, begründen die Konformitätsvermutung, in den dort genannten Grenzen. Die übrigen bleiben der Stand der Technik, den die benannten Stellen erwarten.

Schweizer Markt

Ein Medizinprodukt in der Schweiz verkaufen

Seit 2021 hat die Schweiz eigene Pflichten für ausländische Hersteller, Bevollmächtigte und Importeure.

  • Schweizer Bevollmächtigter (CH-REP)

    Ein Hersteller ohne Sitz in der Schweiz darf seine Produkte erst in der Schweiz in Verkehr bringen, wenn er schriftlich eine Person mit Sitz in der Schweiz bevollmächtigt hat.

    MepV, Art. 51
  • Ständiges regulatorisches Fachwissen

    Der Bevollmächtigte muss dauerhaft und ständig auf eine Person zurückgreifen können, die das erforderliche Fachwissen über die Anforderungen für Medizinprodukte besitzt.

    MepV, Art. 52
  • Importeur

    Vor dem Inverkehrbringen überprüft der Importeur insbesondere das Konformitätskennzeichen, die Konformitätserklärung und die Bevollmächtigung.

    MepV, Art. 53

Unser Vorgehen

Ihr Medizinprodukt in vier Schritten

  1. Erstgespräch

    Ihr Produkt, seine Zweckbestimmung, Ihre Märkte und Ihr Zeitplan. 30 Minuten.

  2. Regulatorische Strategie

    Qualifizierung, Klassifizierung, Verfahren, Normen, Prüfungen, Budget und Terminplanung.

  3. Entwicklung und Prüfungen

    Risikomanagement, elektrische Sicherheit, EMV, Biokompatibilität, Gebrauchstauglichkeit.

  4. Dokumentation und Markt

    Technische Dokumentation, Qualitätsmanagementsystem, Audit, EU-Konformitätserklärung und Inverkehrbringen.

Schweizer Markt

Medizinprodukte in der Schweiz

In der Schweiz übernehmen die Medizinprodukteverordnung (MepV) und die Verordnung über In-vitro-Diagnostika (IvDV) die Anforderungen der MDR und der IVDR. Seit dem 26. Mai 2021 muss ein Hersteller ohne Sitz in der Schweiz einen Schweizer Bevollmächtigten bezeichnen; umgekehrt muss ein Schweizer Hersteller einen Bevollmächtigten in der EU bezeichnen.

Säfeli kann die Rolle des Schweizer Bevollmächtigten (CH-REP) für Ihr Unternehmen übernehmen, mit der von der Verordnung verlangten fachkundigen Person, und Ihre Pflichten als Importeur oder Händler prüfen.

Quellen: MepV, SR 812.213, Art. 51 bis 53 (Stand am 1. Juli 2026); IvDV (Fedlex).

Häufige Fragen

Häufige Fragen zu Medizinprodukten

Ihr Produkt wirft eine besondere Frage auf? Stellen Sie sie direkt einer Ingenieurin oder einem Ingenieur.

Gespräch buchen
Ist mein Produkt ein Medizinprodukt?

Entscheidend ist die Zweckbestimmung, die Sie ihm geben: unter anderem Diagnose, Verhütung, Überwachung, Vorhersage, Prognose, Behandlung oder Linderung einer Krankheit, einer Verletzung oder einer Behinderung. Dasselbe Gerät kann je nach den Angaben in Gebrauchsanweisung, Kennzeichnung und Werbung ein Medizinprodukt sein oder nicht. Bestimmte Produkte ohne medizinische Zweckbestimmung, die in Anhang XVI aufgeführt sind, fallen ebenfalls unter die MDR.

Quellen: Verordnung (EU) 2017/745, Art. 2 Nr. 1 und Anhang XVI

Muss ein Produkt der Klasse I über eine benannte Stelle laufen?

Nein, der Hersteller bestätigt die Konformität selbst, nachdem er die technische Dokumentation erstellt hat, und unterzeichnet die EU-Konformitätserklärung. Die benannte Stelle wird nur für bestimmte Aspekte von Produkten der Klasse I beigezogen, die steril sind, eine Messfunktion haben oder wiederverwendbare chirurgische Instrumente sind.

Quellen: Verordnung (EU) 2017/745, Art. 52 Abs. 7

Wurden die Übergangsfristen der MDR verlängert?

Ja. Die Verordnung (EU) 2023/607 hat die Übergangsfrist je nach Klasse des Produkts bis zum 31. Dezember 2027 oder bis zum 31. Dezember 2028 verlängert, insbesondere unter der Bedingung, dass ein MDR-konformes Qualitätsmanagementsystem eingerichtet und bis zum 26. Mai 2024 ein Antrag bei einer benannten Stelle gestellt wurde.

Quellen: Verordnung (EU) 2023/607; Europäische Kommission, MDCG 2021-25

Welche Ausgabe der IEC 60601-1 ist anzuwenden?

Die Ausgabe 3.2, also die IEC 60601-1:2005 mit ihren Änderungen 1 (2012) und 2 (2020), zusammen mit den Ergänzungsnormen (EMV, Gebrauchstauglichkeit, häusliche Umgebung) und dem besonderen Teil 2 Ihres Geräts, sofern es einen gibt. Der Status jeder Ausgabe als harmonisierte Norm unter der MDR ist im Amtsblatt zu prüfen.

Quellen: IEC 60601-1; Liste der harmonisierten Normen zur Verordnung (EU) 2017/745

Braucht es Biokompatibilitätsprüfungen?

Nicht in jedem Fall. Die ISO 10993-1 verlangt, die biologischen Risiken nach Art und Dauer des Körperkontakts im Rahmen des Risikomanagements zu bewerten. Vorhandene Daten und die chemische Charakterisierung der Materialien erlauben es oft, die Prüfungen auf die wirklich notwendigen zu beschränken.

Quellen: ISO 10993-1; EN ISO 10993-18:2020/A1:2023

Brauche ich ein Qualitätsmanagementsystem nach ISO 13485?

Die MDR verlangt von jedem Hersteller ein Qualitätsmanagementsystem, verhältnismässig zur Klasse und Art des Produkts. Die ISO 13485 ist an sich nicht Pflicht, aber sie ist die harmonisierte Norm, mit der sich dies nachweisen lässt, und die benannten Stellen stützen sich darauf. Wir helfen Ihnen beim Aufbau und bei der Auditierung.

Quellen: Verordnung (EU) 2017/745, Art. 10 Abs. 9; EN ISO 13485:2016/A11:2021

Was ist ein Schweizer Bevollmächtigter (CH-REP)?

Die Person mit Sitz in der Schweiz, die jeder Hersteller ohne Sitz in der Schweiz schriftlich bevollmächtigen muss, bevor er seine Produkte in der Schweiz in Verkehr bringt. Sie ist für die formellen und sicherheitsrelevanten Belange des Inverkehrbringens zuständig und muss ständig auf eine fachkundige Person zurückgreifen können. Säfeli kann diese Rolle für Ihr Unternehmen übernehmen.

Quellen: MepV, SR 812.213, Art. 51 und 52

Kann Software ein Medizinprodukt sein?

Ja, wenn sie eine medizinische Zweckbestimmung hat, zum Beispiel Informationen liefert, die für Diagnose- oder Therapieentscheidungen verwendet werden. Sie hat eine eigene Klassifizierungsregel. Ihr Lebenszyklus folgt der IEC 62304, ihre Cybersicherheit der IEC 81001-5-1 und dem Leitfaden MDCG 2019-16.

Quellen: Verordnung (EU) 2017/745, Anhang VIII; EN 62304:2006/A1:2015; IEC 81001-5-1:2021; MDCG 2019-16

Gespräch buchen

Sprechen Sie mit uns über Ihr Medizinprodukt

Wählen Sie direkt einen 30-minütigen Termin mit einem Ingenieur. Kein Hin und Her per E-Mail: Sie wählen die Zeit, wir bereiten das Gespräch vor.

Termin wählen

Kontaktdaten

Adresse
Säfeli Sàrl
Route d'Englisberg 3
1763 Granges-Paccot
Sprachen
Französisch, Deutsch, Englisch
Gespräch buchen